TB-mBJ汎関数によるワイドギャップ半導体のバンドギャップ・電子状態解析#
密度汎関数理論(DFT)による第一原理計算は材料設計の標準的なツールですが、LDAやGGAといった標準的な交換相関汎関数を用いると、半導体・絶縁体のバンドギャップを過小評価してしまうという長年の問題があります。パワーデバイス材料や光触媒材料のように「ギャップの大きさそのもの」が機能を決める系では、この誤差はそのまま設計指針の誤りにつながります。本解析では、GGA並みの計算コストで実験値に近いバンドギャップが得られる TB-mBJ(Tran-Blaha modified Becke-Johnson)交換ポテンシャルを、第一原理計算ソフトウェアAdvance/PHASE (ver.5.0)のPAW法と組み合わせて、パワーデバイス・光触媒の代表的なワイドギャップ材料であるウルツ鉱型GaN、ルチル型TiO2、単斜晶β-Ga2O3に適用しました。バンドギャップに加えてバンド構造と状態密度(DOS)を示し、TB-mBJがGGAの電子状態をどのように補正するのか、そして実務で使う際に何に注意すべきかを整理します。
Keywords: 第一原理計算 (DFT), TB-mBJ, meta-GGA, バンドギャップ, バンド構造, 状態密度 (DOS), PAW法, 窒化ガリウム (GaN), 酸化チタン (TiO2), 酸化ガリウム (β-Ga2O3), パワーデバイス, 光触媒
TB-mBJ交換ポテンシャルとは#
TB-mBJは、Becke-Johnson (BJ) 交換ポテンシャル [1] をTranとBlahaが改良したもので [2]、交換ポテンシャルを次式で与えます。
ここで は電子密度、 は運動エネルギー密度、 はBecke-Roussel交換ポテンシャルです。係数 は経験的な固定値ではなく、単位胞平均から自己無撞着に決まります。
この は「その物質の電子密度がどれだけ不均一か」を測る量で、金属的な系では小さく、イオン性・共有結合性の強い絶縁体では大きくなります。1つの汎関数形のまま物質ごとに適切な補正量が自動的に選ばれる点がTB-mBJの本質的な利点であり、多くの半導体・絶縁体で実験値に近いギャップを与えることが知られています [2, 3]。TB-mBJはポテンシャルのみを定義する汎関数で、対応する全エネルギー汎関数を持ちません。構造最適化や全エネルギー差の評価には用いず、実験構造やGGAで最適化した構造の上でバンド構造・DOS・光学応答を評価する、という使い方をします。
TB-mBJをPAW法 [4] で使う際の難しさは、上式が 比に直接依存することにあります。PAW法では価電子密度が「平滑成分+原子核近傍の一中心補正」として構成されるため、運動エネルギー密度も同じ精度で組み立てないと、原子核近傍で が破綻して誤ったポテンシャルが生成されます。Advance/PHASEでは、 の一中心補強とコア電子の寄与の取り込みを整合的に実装することでこの問題を解決し、PAW法とTB-mBJの組み合わせを利用可能にしています。
計算モデルと計算条件#
対象とした3系の結晶構造を図1に、計算条件を表1に示します。いずれも格子定数・内部座標は実験値に基づく値に固定し、構造最適化は行っていません。TB-mBJは全エネルギー汎関数を持たないため、文献のTB-mBJ計算でも実験構造を用いるのが標準的な手順です。
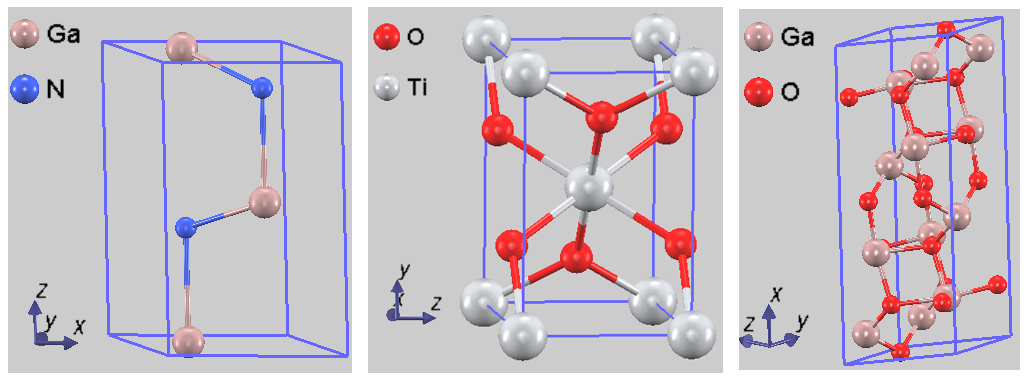
図1. 本解析で用いた結晶構造。左:ウルツ鉱型GaN(P63mc)。中央:ルチル型TiO2(P42/mnm)。右:単斜晶β-Ga2O3(C2/m)。図は20原子の慣用単位胞で描いていますが、計算は同じ結晶の10原子基本単位胞(primitive cell)で行っています。
表1. 計算条件
| 項目 | ウルツ鉱型 GaN | ルチル型 TiO2 | β-Ga2O3 |
|---|---|---|---|
| 格子定数 | a = 3.189 Å c = 5.185 Å | a = 4.592 Å c = 2.958 Å | a = 12.281 Å, b = 3.048 Å c = 5.817 Å, β = 103.8° |
| 擬ポテンシャル(PAW) | Ga: 13価、N: 5価 | Ti: 12価、O: 6価 | Ga: 13価、O: 6価 |
| カットオフ(波動関数 / 電荷密度) | 25 / 225 Ry | 25 / 225 Ry | 25 / 225 Ry |
| k点メッシュ | 8×8×5 | 4×4×6 | 8×8×5 |
| 交換相関汎関数 | PBE(GGA)/ TB-mBJ(交換ポテンシャルのみ) | ||
| 占有数・DOS | 四面体法 | ||
| スピン分極 | 考慮せず(いずれも非磁性の閉殻絶縁体) | ||
TB-mBJの計算は2段構成です。まずSCF計算で電子密度と係数 を自己無撞着に収束させ、次に得られた を固定したまま高対称線上のk点で固有値を求めてバンド分散を描きます。DOSはSCF計算のk点メッシュから四面体法で求めています。バンド・DOS計算で を固定するのは、高対称線上の少数のk点だけから を再評価すると単位胞平均から外れてしまうためです。
計算結果1:バンドギャップ#
3系のバンドギャップの計算値を表2と図2にまとめます。
表2. バンドギャップの計算値と参照値(単位: eV)
| 系 | PBE (GGA) | TB-mBJ (本計算) | 係数 \(c\) | TB-mBJ (文献) | 実験値 |
|---|---|---|---|---|---|
| ウルツ鉱型 GaN | 1.83 | 3.50 | 1.322 | 3.3 [5] (全電子) | 3.4〜3.5 [6] |
| ルチル型 TiO2 | 1.86 | 2.48 | 1.428 | 2.57 [3] (全電子、\(c\) = 1.44) | 3.0〜3.3 [3] |
| β-Ga2O3 | 2.20 | 5.18 | 1.414 | 4.61〜4.76 [7] (\(c\) = 1.40〜1.42) | 4.4〜4.9 [7, 8] |
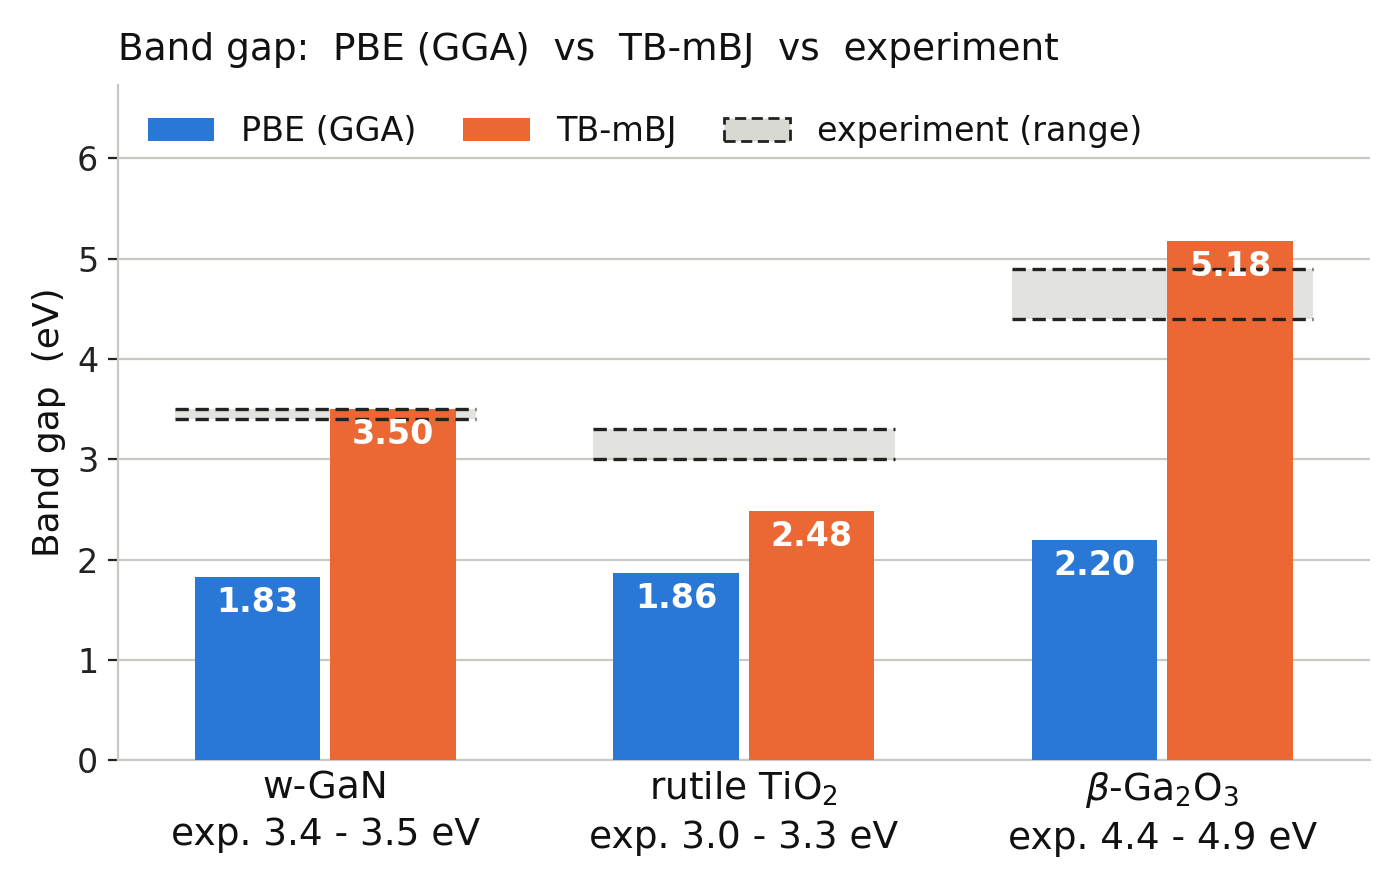
図2. PBE(GGA)とTB-mBJで計算したバンドギャップの比較。灰色の帯は実験値の範囲を示します。
PBEのギャップは実験値の半分程度にとどまるのに対し、TB-mBJでは3系すべてで実験値の範囲かその近傍に達しました。改善幅は0.6〜3.0 eVで、これはPBEと同程度の計算コストで得られています。GaNは実験値の範囲に収まり、TiO2は実験値を0.5 eVほど下回り、β-Ga2O3は実験値の上限を0.3 eVほど上回りました。TB-mBJは実験値の再現を目標に設計された汎関数であり、系によって過大評価と過小評価のいずれも起こり得ます。実験値との差は最大でも0.8 eV(TiO2)で、GGAの系統的な過小評価(1.3〜2.5 eV)とは質的に異なる水準です。
ルチルTiO2は、全電子(LAPW)計算によるTB-mBJの文献値 [3] と直接比べることができます。本計算のPBE 1.86 eV・TB-mBJ 2.48 eV・係数 = 1.428 に対し、文献はPBE 1.89 eV・TB-mBJ 2.57 eV・ = 1.44 で、ギャップは0.1 eV以内、係数は1%以内で一致しています。PAW法による本実装が、全電子計算と同じ ・、したがって同じ交換ポテンシャルを再現できていることを示す結果です。GaNについても、全電子計算によるTB-mBJの文献値 3.3 eV [5] との差は0.2 eVです。β-Ga2O3については係数 が文献値 [7] とよく一致しています(ギャップは文献値を0.4〜0.6 eV上回ります)。
計算結果2:バンド構造と状態密度#
図3〜図5に、PBEとTB-mBJのバンド構造とDOSを重ねて示します。エネルギーの原点はそれぞれの計算の価電子帯上端(VBM)に取っています。
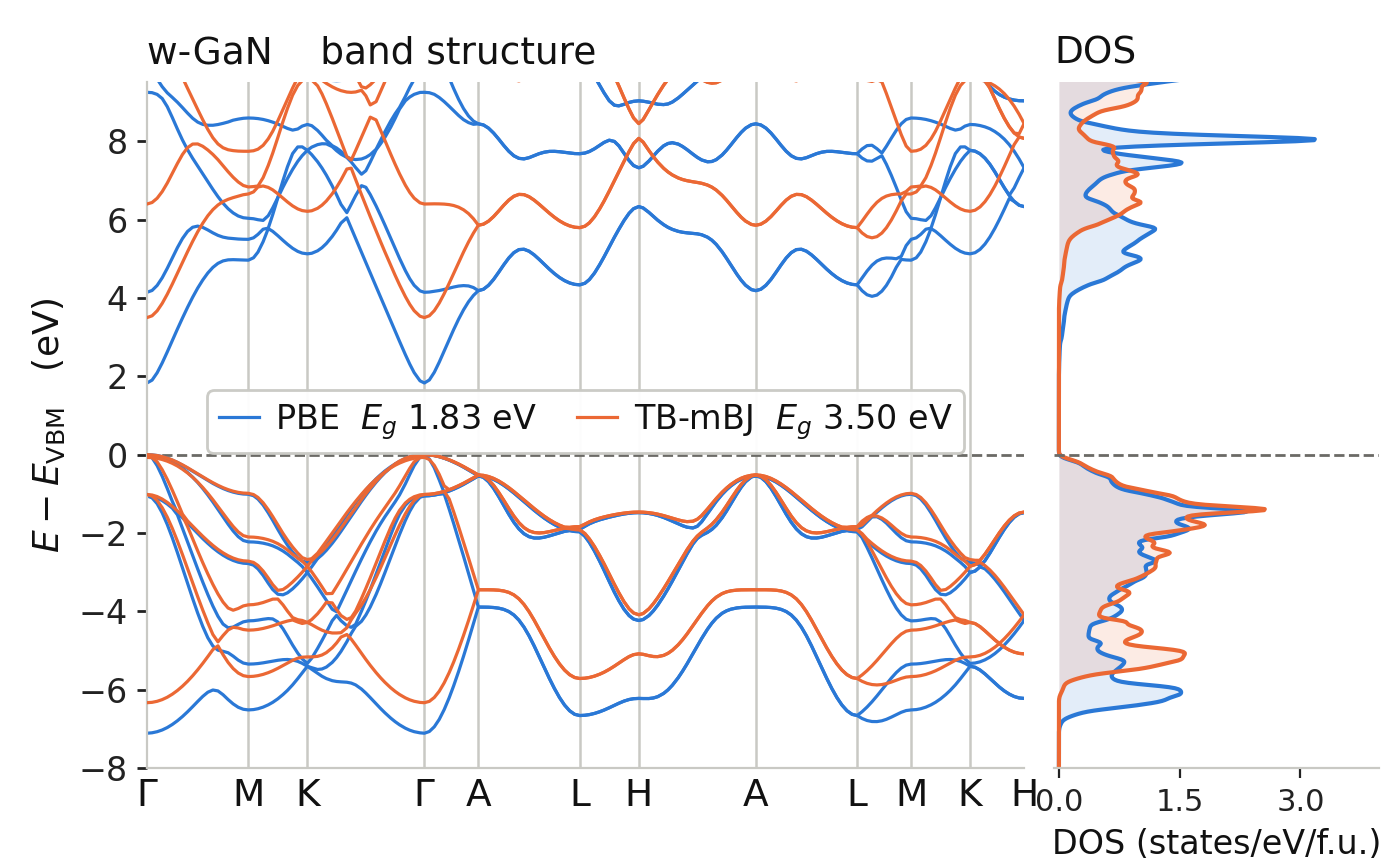
図3. ウルツ鉱型GaNのバンド構造と全状態密度。青がPBE、橙がTB-mBJ。Γ点直接ギャップの系で、TB-mBJでは伝導帯が全体に約1.7 eV押し上げられる一方、価電子帯(N 2p)は形を保ったまま幅が7.1 eVから6.3 eVへやや狭まっています。
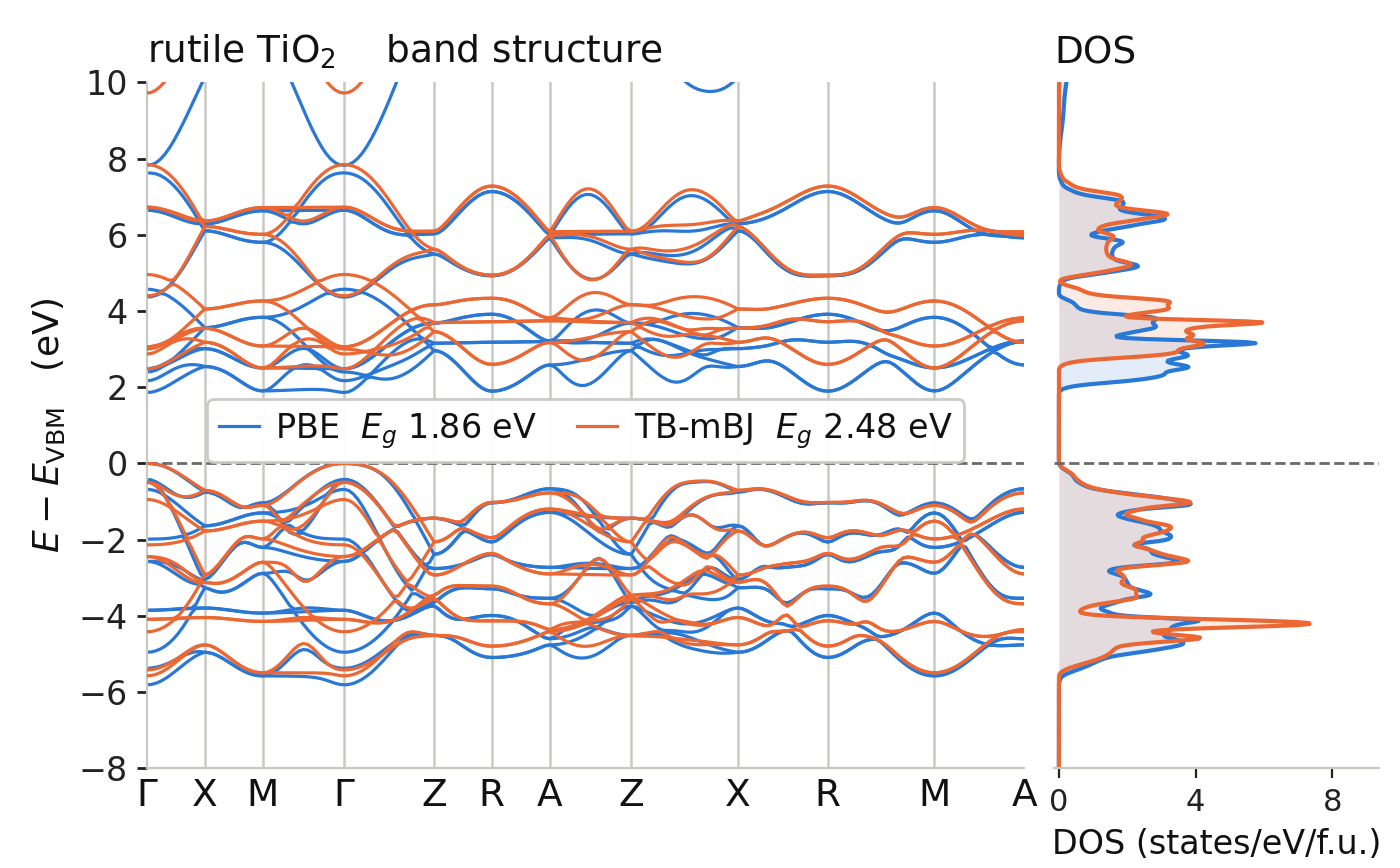
図4. ルチル型TiO2のバンド構造と全状態密度。価電子帯はO 2p、伝導帯はTi 3d(t2g/eg)に由来します。TB-mBJではTi 3d伝導帯が押し上げられると同時に、O 2p価電子帯の幅がわずかに狭まります。
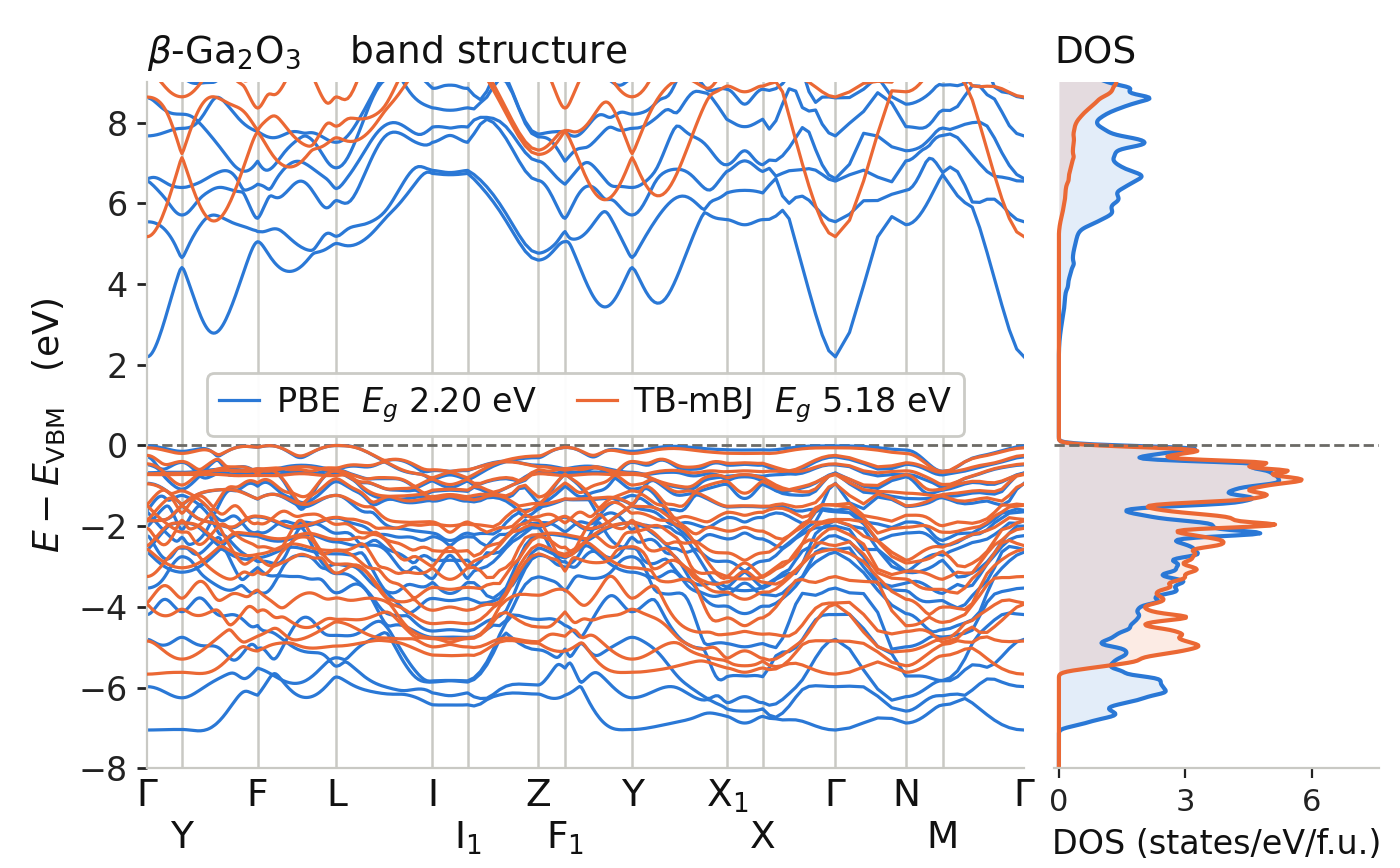
図5. β-Ga2O3のバンド構造と全状態密度(10原子primitive cell、高対称点の記号は文献 [9] に準じます)。分散の大きい単一の伝導帯(Ga 4s由来)と、平坦で分散の小さいO 2p価電子帯という、n型伝導性の高さと正孔の重さを同時に説明する特徴的な電子構造が再現されています。TB-mBJでは伝導帯が約3.0 eV押し上げられ、O 2p価電子帯の幅は7.1 eVから5.7 eVへ狭まります(3系の中で最も大きな縮みです)。
考察#
補正の主役は伝導帯の押し上げ、価電子帯はやや狭まる#
図3〜図5で、TB-mBJによる変化の大部分は伝導帯の押し上げとして現れます。伝導帯下端の上昇はGaNで1.7 eV、TiO2で0.6 eV、β-Ga2O3で3.0 eVで、これがギャップ改善の主因です。一方、価電子帯(N 2p、O 2p)はバンドの並びや分散の形がPBEとよく似ていますが、幅はGaNで7.1→6.3 eV、TiO2で5.8→5.6 eV、β-Ga2O3で7.1→5.7 eVと、4〜20%狭まります。価電子帯がやや狭まるのはTB-mBJの一般的な傾向で、他の酸化物でも報告されています [3]。つまりTB-mBJは「価電子帯の分散形状を保ったままエネルギー幅を少し縮小させ、伝導帯を大きく持ち上げる」補正と理解するのが正確です。ギャップの改善はそのまま使えますが、価電子帯幅やDOSのピーク位置を光電子分光と比較する場合には、この縮みを念頭に置く必要があります。
係数 は物質ごとに決まり、文献値を再現する#
本計算で得られた は1.322〜1.428の範囲にあり、酸化物(TiO2、β-Ga2O3)で大きく、窒化物(GaN)で小さい値になりました。 は密度勾配の胞平均 の平方根で決まるため、電気陰性度差が大きくイオン性の強い酸化物ほど大きくなります。この物質依存性が「1つの汎関数でさまざまな物質のギャップを同時に改善できる」というTB-mBJの機能の核心です。得られた はTiO2で全電子計算の 1.44 [3]、β-Ga2O3で 1.40 [7] と、いずれも文献値と2%以内で一致しました。 の値そのものが物質の電子密度の不均一性を測る指標になっており、計算結果を解釈する手がかりにもなります。
擬ポテンシャルへの依存性#
TB-mBJの交換ポテンシャルは に直接依存するため、PAW法では原子核近傍の補強領域でこの比がどう構成されるか、つまりPAWデータセットの作り方が結果に影響します。PBEのギャップや係数 がデータセットによらずほぼ同じ値になる場合でも、TB-mBJのギャップまで同じとは限りません。TB-mBJを新しい系に適用する際は、実験値や全電子計算の値と照合したうえでデータセットを選ぶことをお勧めします。
まとめ#
第一原理計算ソフトウェアAdvance/PHASEのTB-mBJ汎関数(PAW対応)を用いて、ウルツ鉱型GaN、ルチル型TiO2、単斜晶β-Ga2O3の3種のワイドギャップ半導体について、バンドギャップ・バンド構造・状態密度を計算しました。PBE(GGA)では1.8〜2.2 eVにとどまるバンドギャップが、TB-mBJでは2.5〜5.2 eVとなり、3系とも実験値の範囲かその近傍に達しました。TB-mBJによる補正は主に伝導帯の押し上げとして現れ、価電子帯は形を保ったまま幅が4〜20%狭まります。自己無撞着に決まる係数 は物質ごとに異なる値をとり、TiO2・β-Ga2O3とも文献値とよく一致しました。一方で、TB-mBJの結果はPAWデータセットの作り方に影響を受けるため、実験値や全電子計算との照合でPAWポテンシャルの妥当性を確認することが重要です。この点を踏まえて活用すれば、GGA並みのコストでバンドギャップの計算精度を大きく改善できるTB-mBJは、パワーデバイス材料や光触媒材料の設計・スクリーニングにおいて有効な選択肢です。
本解析の詳細や、研究への適用可能性に関するご相談はこちら
お問い合わせ参考文献#
- A. D. Becke and E. R. Johnson, "A simple effective potential for exchange", J. Chem. Phys. 124, 221101 (2006).
- F. Tran and P. Blaha, "Accurate Band Gaps of Semiconductors and Insulators with a Semilocal Exchange-Correlation Potential", Phys. Rev. Lett. 102, 226401 (2009).
- D. Koller, F. Tran, and P. Blaha, "Merits and limits of the modified Becke-Johnson exchange potential", Phys. Rev. B 83, 195134 (2011).
- P. E. Blöchl, "Projector augmented-wave method", Phys. Rev. B 50, 17953 (1994).
- E. Maskar, A. Fakhim Lamrani, M. Belaiche, A. Es-Smairi, M. Khuili, S. Al-Qaisi, T. V. Vu, and D. P. Rai, "Electronic, magnetic, optical and transport properties of wurtzite-GaN doped with rare earth (RE = Pm, Sm, and Eu): First principles approach", Surf. Interfaces 24, 101051 (2021).
- I. Vurgaftman and J. R. Meyer, "Band parameters for nitrogen-containing semiconductors", J. Appl. Phys. 94, 3675 (2003).
- J. Park and S.-M. Hong, "First Principles Calculation of Band Offsets and Defect Energy Levels in Al2O3/β-Ga2O3 Interface Structures with Point Defects", J. Semicond. Technol. Sci. 19, 413 (2019).
- S. J. Pearton, J. Yang, P. H. Cary IV, F. Ren, J. Kim, M. J. Tadjer, and M. A. Mastro, "A review of Ga2O3 materials, processing, and devices", Appl. Phys. Rev. 5, 011301 (2018).
- H. Peelaers and C. G. Van de Walle, "Brillouin zone and band structure of β-Ga2O3", Phys. Status Solidi B 252, 828 (2015).
関連ページ#
- 第一原理計算ソフトウェア Advance/PHASE
- 解析分野:ナノ・バイオ
- 産業分野:材料・化学