Band unfolding による超格子バンド構造の解析:Si-Ge混晶の有効バンド構造#
半導体の混晶(合金)、不純物・点欠陥、表面再構成、界面といった「完全な周期性が崩れた系」を第一原理計算で扱うには、対象を含む大きな超格子(スーパーセル)を組む必要があります。しかし超格子を用いると、ブリルアンゾーン(BZ)が超格子倍率の分だけ小さくなるためバンドが何重にも折り返され、得られたバンド図から物質本来の E–k 分散を読み取ることができなくなります。Band unfolding(バンド構造の折り畳みの解除/展開、有効バンド構造 EBS)は、超格子の各固有状態がプリミティブセルのどの波数成分をどれだけ含むかを平面波展開係数から評価し、その重み(スペクトル重み)を付けて超格子計算の結果をプリミティブセルの BZ 上に描き直す手法です。本解析では、第一原理計算ソフトウェア Advance/PHASE (ver.5.0) に実装された band unfolding 機能を用いて、(1) 折り返し多重度が既知の GaAs 超格子・Si 超格子で手法の数値精度を検証し、(2) Si0.5Ge0.5 無秩序混晶(SQS-16 模型、構造緩和込み)の有効バンド構造を求めました。完全結晶の検証では展開後のバンドがプリミティブセルの直接計算と最大 0.0013 meV(平均 0.0005 meV)の差で一致し、折り返しによる「ゴースト」状態の重みが 2×10⁻⁶ 以下に落ちることを確認しました。混晶では、原子配置の無秩序性によってバンドが k 依存的に「ぼやける」様子(0.8 eV 幅で中央値をとった標準偏差で 130〜310 meV)と、価電子帯上端が Ge 的・深い s バンドが Ge 的であるという元素分解を定量的に可視化しました。
Keywords: 第一原理計算 (DFT), band unfolding, 有効バンド構造 (EBS), 超格子, Si-Ge混晶, SQS (特殊準乱数構造), 半導体, スペクトル関数, 元素射影バンド, GaAs
Band unfolding の原理#
プリミティブセル(PC)の格子ベクトル aPC と超格子(SC)の格子ベクトル aSC が整数行列 M で結ばれているとします [1-3]。
このとき N = |det M| が折り返し多重度(超格子のバンド本数が何倍になるか)です。逆格子側では波数の分数座標が fSC = M fPC と変換されるので、超格子の逆格子ベクトル G(整数座標 n)のうち「M-1n が整数」となるものだけがプリミティブセルの逆格子にも属します。超格子の固有状態 |Km⟩ = ΣG CKm(G) |K+G⟩ が、プリミティブセルの波数 kPC = M-1K のブロッホ状態をどれだけ含むかは、この部分集合の平面波成分の重みの和で与えられます。
完全結晶をあえて超格子で計算した場合、各状態は純粋なプリミティブセルのブロッホ状態なので、縮退がない限り W は 0 か 1 のいずれかになり、W = 1 の状態だけを残せば元のバンド構造が厳密に復元されます。一方、無秩序や欠陥によって並進対称性が破れると、1 つの超格子状態が複数のプリミティブ波数にまたがるため W は 0 と 1 の間の値をとり、これがバンドの「ぼやけ」(スペクトル関数の広がり)として観測されます。図1に、1 次元のほぼ自由な電子模型でこの様子を模式的に示します。
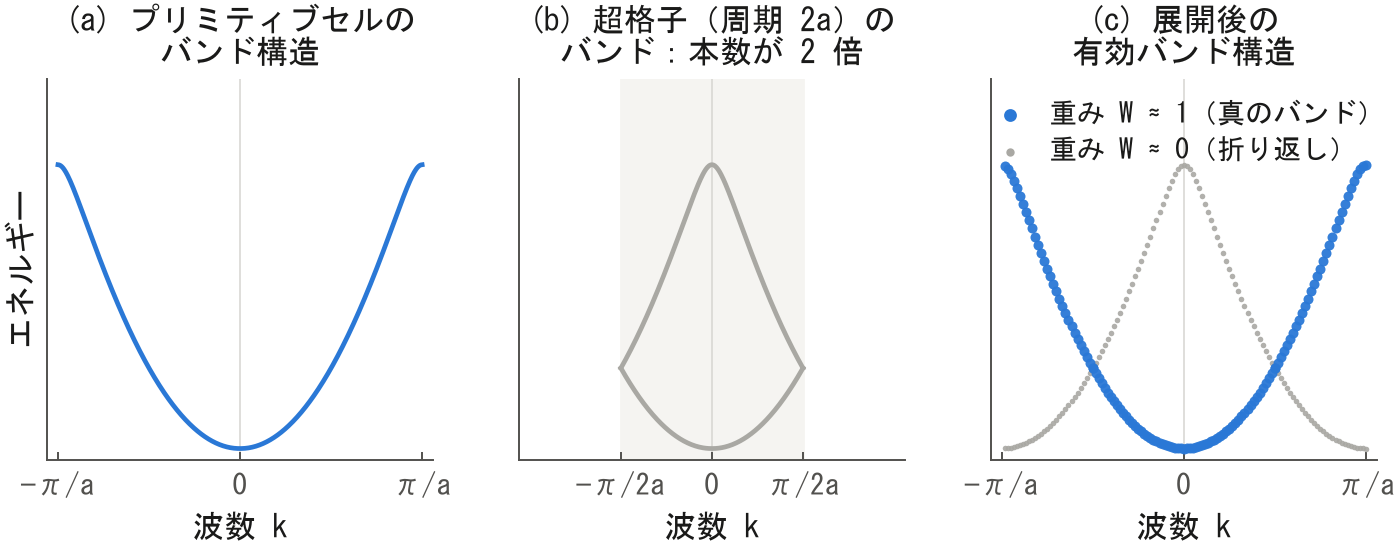
図1. band unfolding の考え方(1次元のほぼ自由な電子模型)。(a) 本来知りたいプリミティブセルのバンド。(b) 周期 2a の超格子で計算すると BZ が半分になり、バンドが折り返されて本数が 2 倍に見えます。(c) 各状態のスペクトル重み W を評価してプリミティブセルの BZ 上に描き直すと、W ≈ 1 の状態(青)が本来のバンド、W ≈ 0 の状態(灰)が折り返しによる「ゴースト」として分離されます。
kpoint_offsets として書き出します。ソルバー側はこのオフセットを読んで正しい展開チャネルを評価するため、結果は元の k 点を解いた場合と等価になります。
計算モデルと計算条件#
本解析では 2 つの系を扱います(図2)。
(1) 検証用:GaAs 2×1×1 超格子と Si 2×2×2 超格子。閃亜鉛鉱型 GaAs のプリミティブセル(2原子)を第一格子ベクトル方向に 2 倍した超格子(4原子、M = diag(2,1,1)、det M = 2)と、ダイヤモンド型 Si を 3 方向に 2 倍した超格子(16原子、M = 2I、det M = 8)です。いずれの系も完全結晶であるため、「展開後のバンド構造が、プリミティブセルを用いた直接計算の結果と厳密に一致する」ことを、明確な検証基準として利用できます。
(2) 応用:Si0.5Ge0.5 混晶。上記と同じ 16 原子の超格子に、Si と Ge を 8 個ずつ配置します。配置は無秩序合金を最小のセルで模擬する SQS(特殊準乱数構造)[4] の考え方に従い、16 サイトから 8 サイトを選ぶ 12,870 通りをすべて列挙して、第1〜第3近接殻の対相関関数が完全乱数配置の値(ゼロ)と厳密に一致する配置を採用しました(SQS-16)。
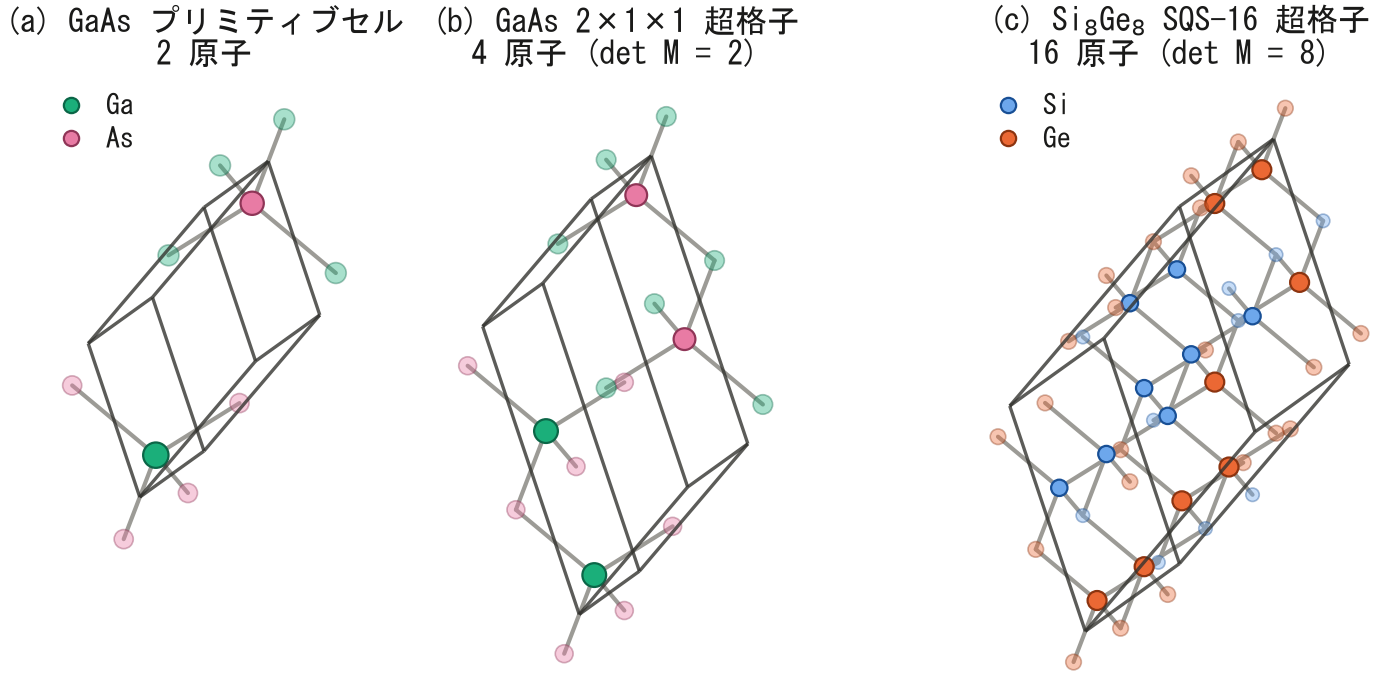
図2. 計算モデル。(a) GaAs プリミティブセル(2原子)。(b) GaAs 2×1×1 超格子(4原子、det M = 2)。(c) Si8Ge8 SQS-16 超格子(16原子、det M = 8)。実線は各セルの格子、淡く描かれた原子は結合を示すための周期像です。
計算条件の概要を表1に示します。
表1. 計算条件の概要
| 項目 | 設定 |
|---|---|
| 擬ポテンシャル | PAW |
| 交換相関汎関数 | GGA-PBE |
| カットオフエネルギー | 波動関数: 30 Rydberg、電荷密度: 270 Rydberg |
| SCF の k 点メッシュ | プリミティブセル 8×8×8、GaAs 超格子 4×8×8、Si-Ge 超格子 4×4×4 |
| バンド計算の k 経路 | L–Γ–X–W–K–Γ(各区間 20 分割、計 101 点) |
| 構造緩和 | 混晶:BFGS 法で最大力 5×10⁻⁴ hartree/bohr以下まで緩和 |
計算結果と考察#
格子定数の最適化と混晶モデルの構築#
まず各母材の格子定数を Birch–Murnaghan 状態方程式へのフィットにより最適化しました(図3(a)、表2)。混晶の格子定数はほぼ Vegard 則に従う(わずかに負にずれる)ことが実験的に知られているため [5]、Si0.5Ge0.5 のセル寸法には Si と Ge の最適値の平均 a = 5.6361 Å を採用しました(図3(b))。
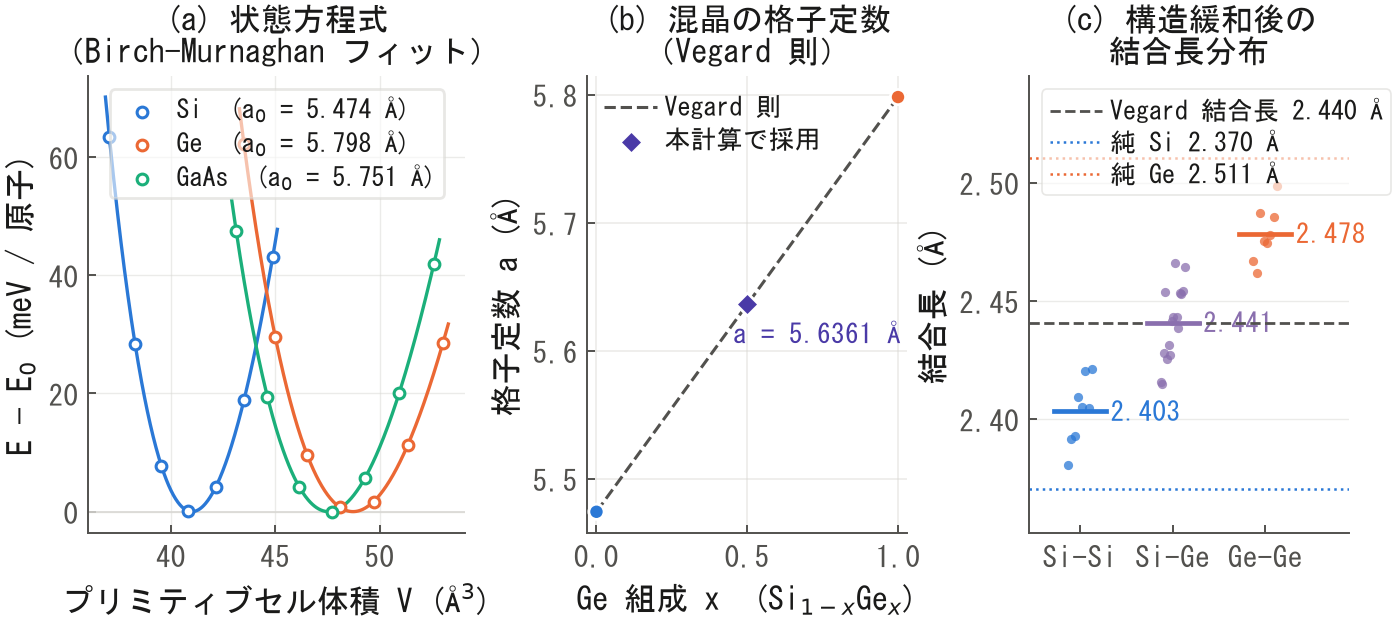
図3. (a) Si・Ge・GaAs の E–V 曲線と Birch–Murnaghan フィット(記号は計算点、曲線はフィット)。(b) Vegard 則による混晶の格子定数の決定。(c) 構造緩和後の Si–Si / Si–Ge / Ge–Ge 結合長の分布(点は個々の結合、横棒は平均値)。
表2. 最適化された格子定数と体積弾性率(GGA-PBE、プリミティブセル 7 点のフィット)
| 物質 | a0 (Å) 計算 | a0 (Å) 実験 | 誤差 | B0 (GPa) 計算 |
|---|---|---|---|---|
| Si | 5.4742 | 5.431 | +0.8 % | 88.7 |
| Ge | 5.7980 | 5.658 | +2.5 % | 56.8 |
| GaAs | 5.7511 | 5.653 | +1.7 % | 61.0 |
次に、セル寸法を Vegard 値に固定したまま 16 原子の内部座標を緩和しました。その結果、格子定数は平均値に従う一方で、結合長は元素の個性を保つという混晶に特徴的な挙動が再現されました(図3(c)、表3)。原子は理想位置から平均 0.036 Å 変位し、Si–Si 結合は平均値より 1.5 % 短く、Ge–Ge 結合は 1.6 % 長くなります。緩和による全エネルギーの利得は 16 原子あたり 152 meV(9.5 meV/原子)でした。この描像は Si-Ge 混晶の EXAFS 測定 [6](Ge–Ge ≈ 2.45 Å、Ge–Si ≈ 2.40 Å)で報告されている「結合長の緩和(bond-length relaxation)」そのものであり、GGA-PBE汎関数による格子定数の過大評価傾向(Geで+2.5 %)を考慮すれば、実験値とよく整合しています。
表3. 構造緩和後の結合長(Si8Ge8 SQS-16、a = 5.6361 Å)
| 結合 | 本数 | 平均 (Å) | 範囲 (Å) | 純結晶の値 (Å) | 実験 [6] (Å) |
|---|---|---|---|---|---|
| Si–Si | 8 | 2.403 | 2.380 – 2.421 | 2.370 | — |
| Si–Ge | 16 | 2.441 | 2.415 – 2.466 | — | ≈ 2.40 |
| Ge–Ge | 8 | 2.478 | 2.462 – 2.499 | 2.511 | ≈ 2.45 |
| Vegard 則の値(緩和前は全結合がこの長さ) | 2.440 | ||||
手法の検証(1)GaAs 2×1×1 超格子#
図4(a)は GaAs 2×1×1 超格子のバンド構造を、そのまま(超格子の固有値をすべて等しく描いて)表示したものです。完全結晶であるにもかかわらず、折り返しによってバンドの見かけの本数が 2 倍になり、実際の分散関係が読み取れません。図4(b)は同じ計算結果に band unfolding を適用したもので、マーカーの径がスペクトル重み W に比例します。W ≈ 0 のゴースト状態が消えて、プリミティブセルを直接計算したバンド(橙線)と完全に重なります。
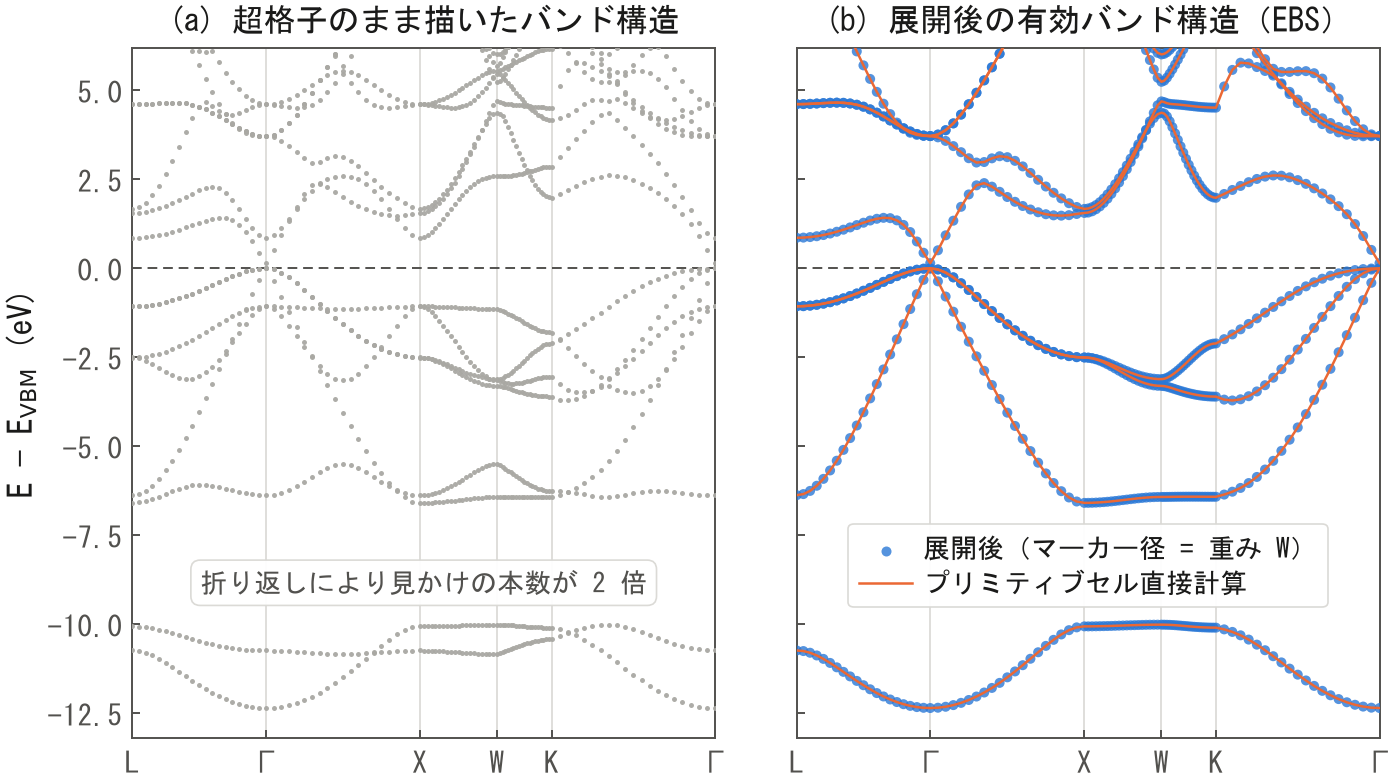
図4. GaAs 2×1×1 超格子(4原子)のバンド構造。(a) 超格子のまま描いた場合。(b) band unfolding によりプリミティブセルの BZ へ展開した有効バンド構造(青、マーカー径 = 重み W)と、プリミティブセル(2原子)を直接計算したバンド(橙線)の比較。エネルギーの原点は価電子帯上端 (VBM)。
一致の程度を定量化した結果を表4に示します。参照解のデータが存在する E − EVBM < 10 eV の範囲で、W > 0.5 の状態 1444 個が最大 0.0013 meV(平均 0.0005 meV)の差で参照解と一致します。これは固有値の収束しきい値(10-6 hartree ≈ 0.03 meV)よりさらに 1 桁以上小さく、実質的に厳密な一致といえます。また折り返しゴーストの重みは最大でも 1.7×10⁻⁶ であり、図中では完全に消えます。射影成分についても、軌道分解(s + p + d)と元素分解(As + Ga)がそれぞれ全体と出力桁(10-6)で一致し、実装の内部整合性が確認できます。
手法の検証(2)Si 2×2×2 超格子(det M = 8)#
次に、混晶と同じ 16 原子・det M = 8 の超格子で純 Si(すべてのサイトが Si)を計算しました。折り返し多重度が 8 に増え、経路上に特異な k 点(L 点・X 点)を 2 つ含む、より厳しい条件です。表4の右列に示すとおり、全エネルギーは E(超格子) = 8 × E(プリミティブセル) を 2.0×10⁻⁹ hartree の精度で満たし、W > 0.5 の 723 状態が最大 0.0009 meV の差で参照解と一致します。8 重の折り返しでもゴーストの重みは 5×10⁻⁷ 以下です。
なお、重みが 0 でも 1 でもない中間的な値をとる状態が 305 個(全体の 5.4 %)現れますが、これらはほぼすべて厳密に縮退した折り返し対です(例外は最上位バンド近傍の 3 状態で、計算対象のバンド窓の外に縮退相手が存在するためです)。縮退空間の中では対角化の任意性によって重みの配分が変わりますが、縮退群内の和(すなわちスペクトル関数)は厳密に保存されるため、図に現れる分散は変わりません。
表4. band unfolding の数値精度(完全結晶を超格子で計算した場合)
| 検証項目 | GaAs 2×1×1 (det M = 2) | Si 2×2×2 (det M = 8) |
|---|---|---|
| 全エネルギー(超格子 − N × 参照解) | +1.5×10⁻⁷ hartree | −2.0×10⁻⁹ hartree |
| 比較したエネルギー窓(参照解のバンドが届く範囲) | E − EVBM < 10 eV | E − EVBM < 8 eV |
| その窓内の W > 0.5 の状態数 | 1444 | 723 |
| 参照解との最大差 | 0.0013 meV | 0.0009 meV |
| 参照解との平均差 | 0.0005 meV | 0.0003 meV |
| ゴースト(W < 10-3)の数 / 最大重み | 1621 / 1.7×10⁻⁶ | 4776 / 5×10⁻⁷ |
| 射影の分解則(軌道 s+p+d、元素 As+Ga) | いずれも出力桁 (10-6) 以内で成立 | —(単一元素・d 射影子なし) |
展開されたバンドには、重み W とは独立に原子軌道への射影割合 P を併記できます。図5は GaAs の有効バンド構造を s 成分・p 成分で色分けしたものです。Γ 点で −12.4 eV にあるバンド(図の窓の下端に見える孤立したバンド)が As 4s、価電子帯上端の 3 重縮退したバンドが As 4p、伝導帯下端(Γ 点)が s 的であることが一目で分かり、GaAs の教科書的な描像(Γ15v → Γ1c)を再現しています。「何の軌道か」(P)と「本物か折り返しか」(W)は独立な情報である点が重要で、両者を組み合わせることで超格子計算から成分分解されたバンド分散が得られます。
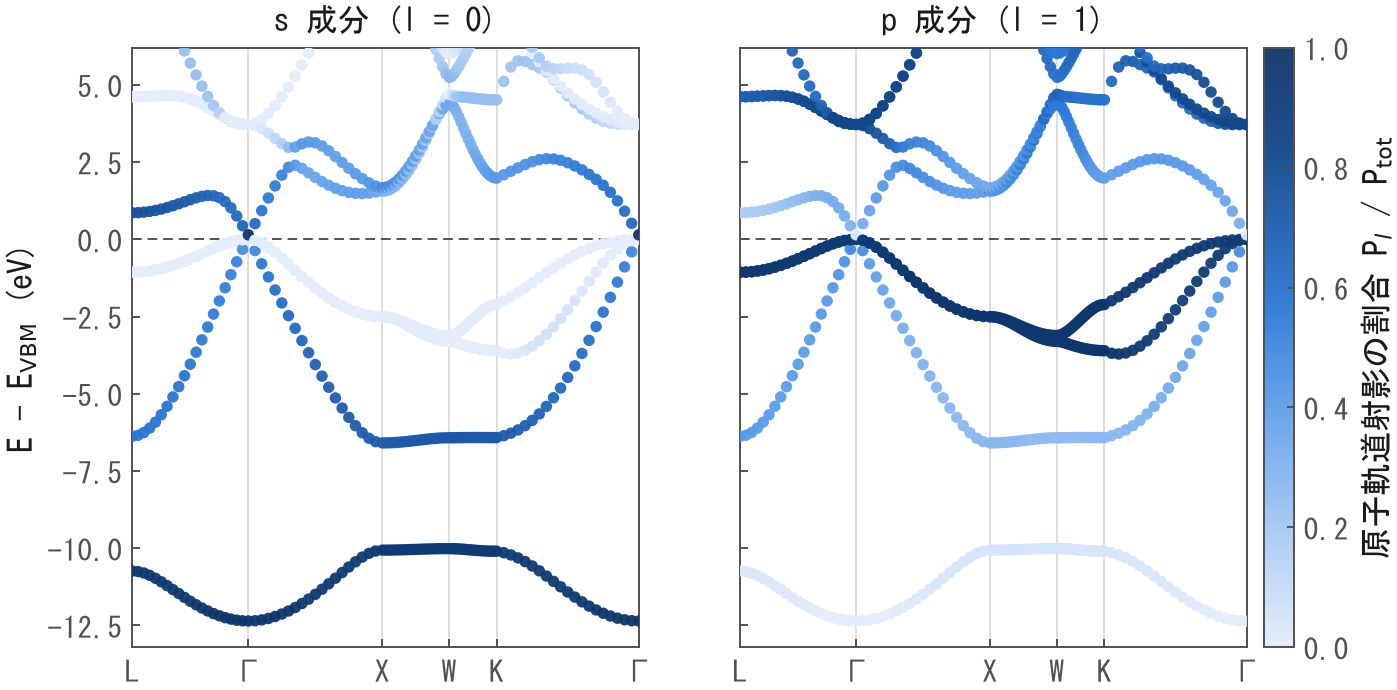
図5. GaAs 2×1×1 超格子の軌道射影 有効バンド構造。マーカー径は展開重み W、色は原子軌道射影の割合 Pl / Ptot。左:s 成分 (l = 0)、右:p 成分 (l = 1)。
Si0.5Ge0.5 混晶の有効バンド構造#
同じ 16 原子の超格子で、8 サイトを Ge に置き換えた SQS-16 混晶の結果が図6(c)です。左の 2 枚(純 Si の同じ超格子)と直接比較できるように並べています。
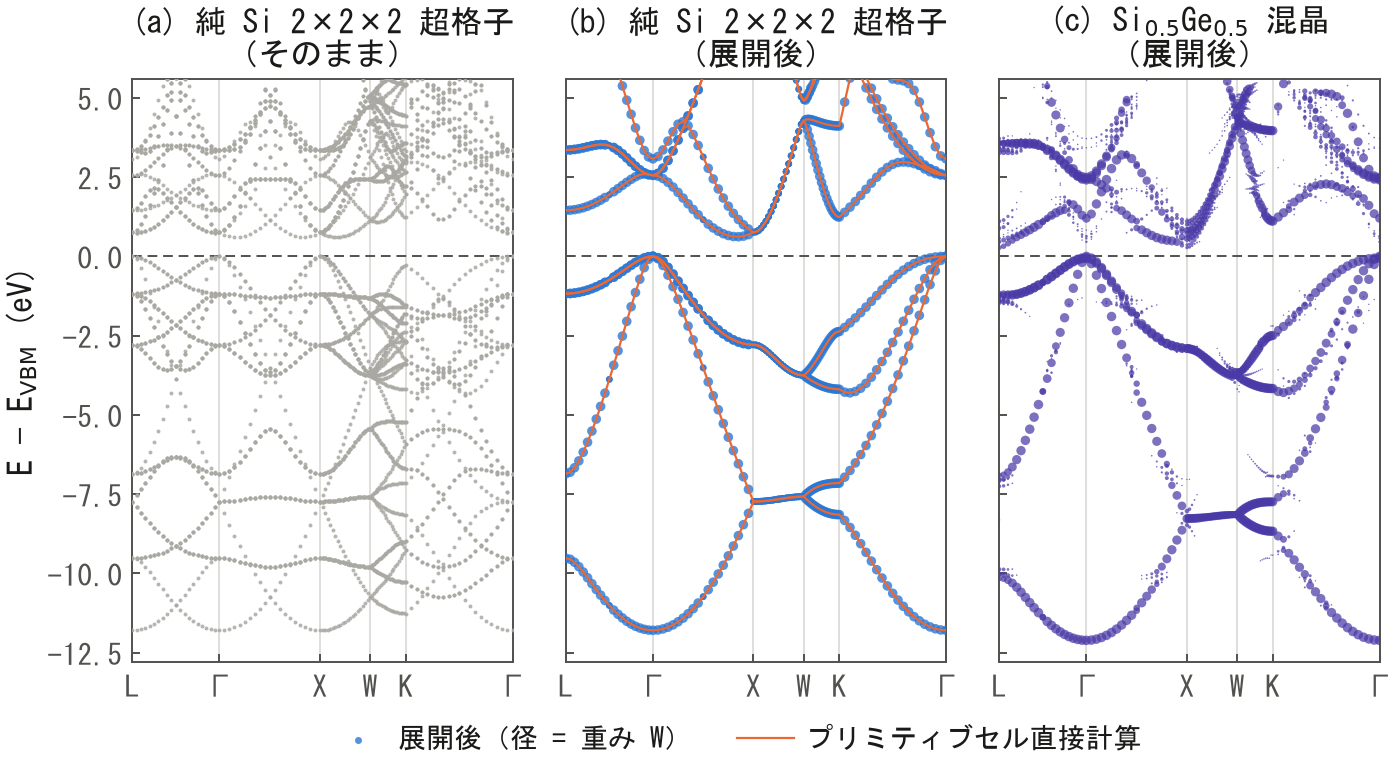
図6. 同一サイズ(16原子、det M = 8)の超格子による比較。(a) 純 Si 超格子をそのまま描いたバンド構造:8 重の折り返しでほぼ塗りつぶされ、分散が読み取れません。(b) 同じ計算を展開した有効バンド構造:ゴーストが消えてプリミティブセルの直接計算(橙線)と一致します。(c) Si0.5Ge0.5 混晶の有効バンド構造:バンドの骨格は残りますが、無秩序によって重みが分数化してバンドが「ぼやけ」ます。
(a) と (b) の比較は、band unfolding 手法の有用性を明確に示しています。16原子・56バンドの超格子計算をそのままプロットすると、完全結晶であってもバンドが密集し視認性が著しく低下しますが、本手法の適用により本来のバンド分散が完全に復元されます。さらに (c) は、この手法が真価を発揮するケースを示しています。混晶系ではプリミティブセルの並進対称性の破れにより厳密な参照解が存在しないため、超格子計算の結果を有効バンド構造として展開する以外に E–k 分散を議論する手段がありません。
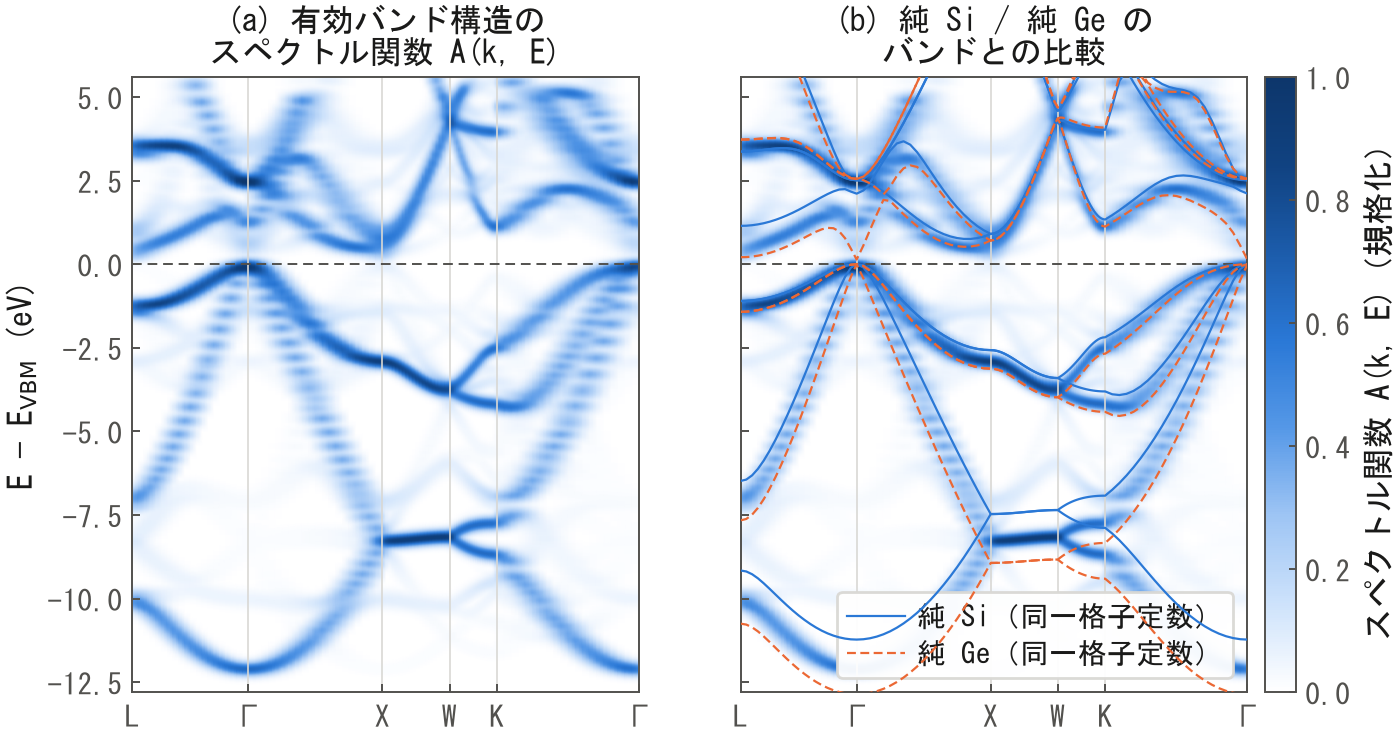
図7. Si0.5Ge0.5 混晶の有効バンド構造をエネルギー方向にガウス畳み込み(σ = 100 meV)して得たスペクトル関数 A(k, E)。(b) には比較のため、同じ格子定数における純 Si(実線)と純 Ge(破線)のバンドを、価電子帯上端を揃えて重ねています。
図7のスペクトル関数表示では、混晶のバンドが純 Si と純 Ge のバンドのほぼ中間に位置することが読み取れます(有効バンド中心と両者の中点との差は平均 −0.06 eV、rms 0.09 eV)。これは、混晶中の電子が Si 的環境と Ge 的環境の両方の作用を受けることによる自然な帰結です。一方で「ぼやけ」の大きさは Si と Ge のバンドの隔たりだけでは決まらず、後述するようにバンドごとの性質(s 的か p 的か)に強く依存します。
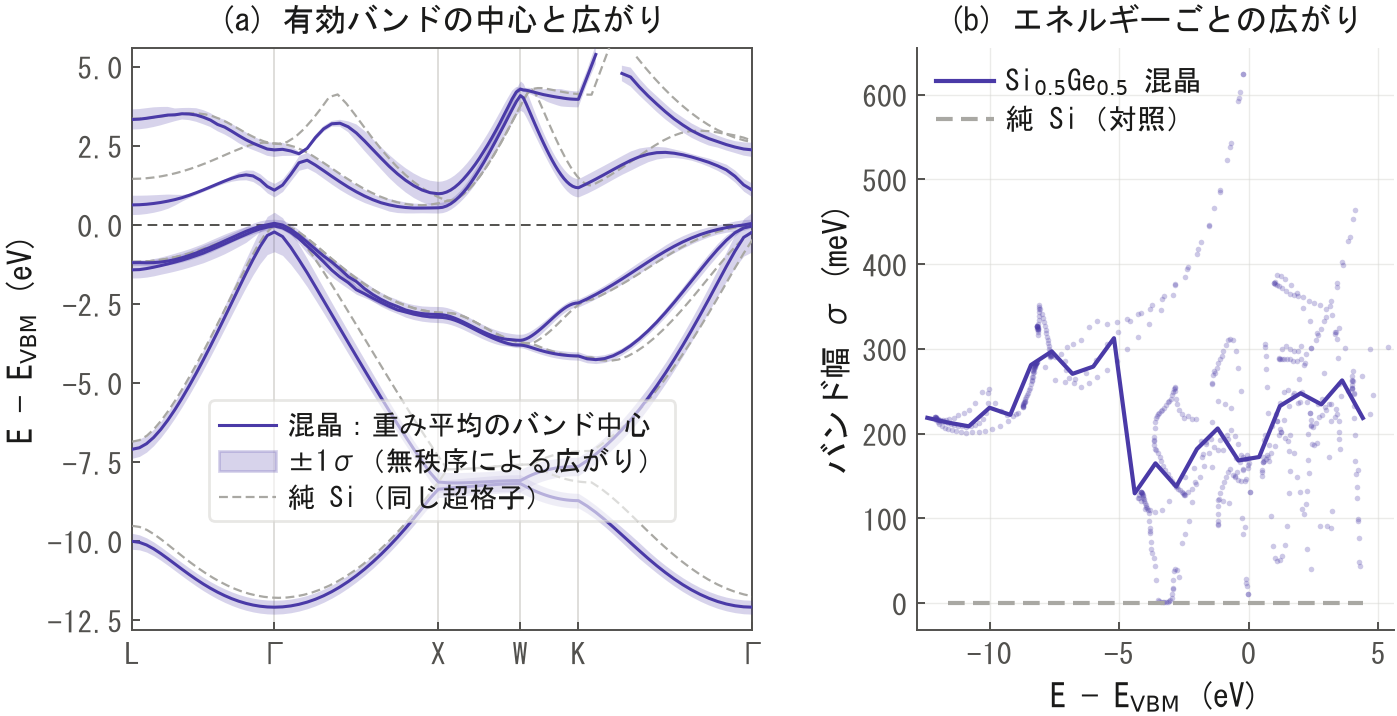
図8. 無秩序によるバンドの広がりの定量化。(a) 累積重みで定義した有効バンドの中心(実線)と ±1σ の広がり(帯)。破線は同じ超格子で計算した純 Si のバンド。(b) エネルギーに対する広がり σ の分布(点は個々の「k 点 × 有効バンド」、太線は 0.8 eV 幅ごとの中央値)。純 Si(灰破線)では σ が恒等的にゼロになり、この量が無秩序のみに由来することが確認できます。
広がりを定量化するため、各 k 点で状態をエネルギー順に並べ、展開重みの合計が1になる状態のまとまりを『1本の有効バンド』として扱い、重み付き平均(バンド中心)と標準偏差(バンド幅 σ)を求めました(図8)。同じ手続きを純 Si の超格子に適用すると σ ≒ 0(最大 2×10⁻⁴ meV)となるので、この σ は純粋に無秩序による広がりを表しています。混晶では σ の中央値が
- 深い価電子帯(s 的、−13 〜 −6 eV):261 meV
- 上部価電子帯(p 的、−6 〜 0 eV):169 meV
- 伝導帯(0 〜 +6 eV):237 meV
となり、深い s バンドが最も強くぼやけることが分かります。これは、s バンドが原子のオンサイト準位の差(Si 3s と Ge 4s のエネルギー差)を最も直接に感じるためで、逆に上部価電子帯は結合性の p 状態で構成されており、原子種の違いに対して比較的鈍感です。展開重みが 0 と 1 の中間(0.05 < W < 0.95)にある状態の割合は、純 Si の 5.4 %(縮退対のみ)に対し混晶では 24.3 % に増えました。
混晶の間接ギャップは、有効バンド中心で評価すると 0.483 eV(伝導帯下端は Γ–X の 90 % の位置、すなわち Si と同じ Δ 谷。同じ有効バンドの Γ 点は 1.09 eV、L 点は 0.63 eV なので Δ 谷が明確に最低です)で、同じ超格子で計算した純 Si の 0.616 eV から 0.13 eV 低下します。実験(Weber–Alonso の式 EgX(x) = 1.155 − 0.43x + 0.206x2 eV [7])では 1.155 eV → 0.99 eV の 0.16 eV 低下なので、バンドギャップの絶対値は PBE の常として過小評価されるものの、組成によるバンドギャップ変化量はよく再現されています。伝導帯下端が Si 的な Δ 谷にとどまる点も、x ≲ 0.85 で Δ 谷が最低となるという実験事実と整合しています。
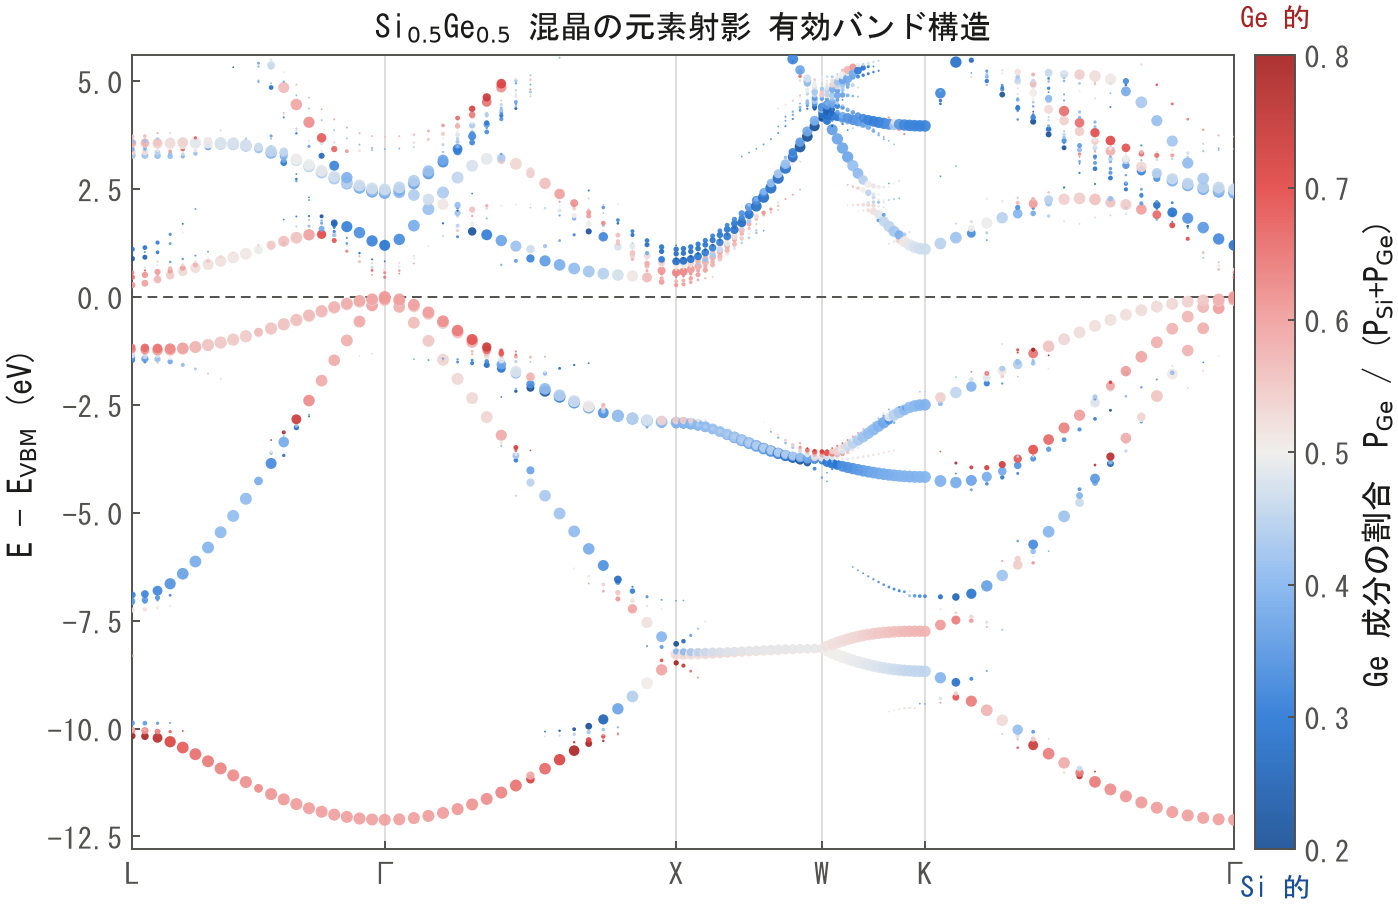
図9. Si0.5Ge0.5 混晶における元素射影有効バンド構造。マーカーのサイズは展開重み W を、色は原子軌道への射影から求めた Ge 成分の割合 PGe / (PSi + PGe) を表しており、赤色に近いほど Ge の寄与が、青色に近いほど Si の寄与が支配的であることを示します。射影球の半径は両元素で共通(2.20 bohr)としていますが、得られる割合の絶対値は擬ポテンシャルの原子軌道に依存するため、全状態の平均値(0.470)からの相対的なずれとして解釈することが適切です。
図9の元素射影では、価電子帯の性格が k 依存的に大きく変わることが読み取れます。Γ 点では最深の s バンド(0.598)も価電子帯上端(0.587)も明瞭に Ge 的であるのに対し、同じ最上部価電子帯を X 点まで追うと 0.414 まで下がって Si 的になります。Ge の方が原子の p 準位が浅く s バンドが深いという化学的傾向が、そのままバンドごとの元素分解に現れています。価電子帯上端が Ge に偏るという性質は、Ge 組成を増やすとギャップが主に価電子帯側から縮まるという実験的傾向を、電子構造の観点から裏付けるものです。伝導帯側では様子が異なり、最低伝導バンドを経路全体で平均すると 0.446 とやや Si 寄りである一方、伝導帯下端そのもの(Γ–X の 90 % の位置)は 0.569 と Ge 寄りになります。同じ格子定数の純結晶では Δ 谷が Si で 0.78 eV、Ge で 0.56 eV と Ge の方が低いので、混晶の伝導帯下端が Ge 側に重みを持つことは自然な結果です。
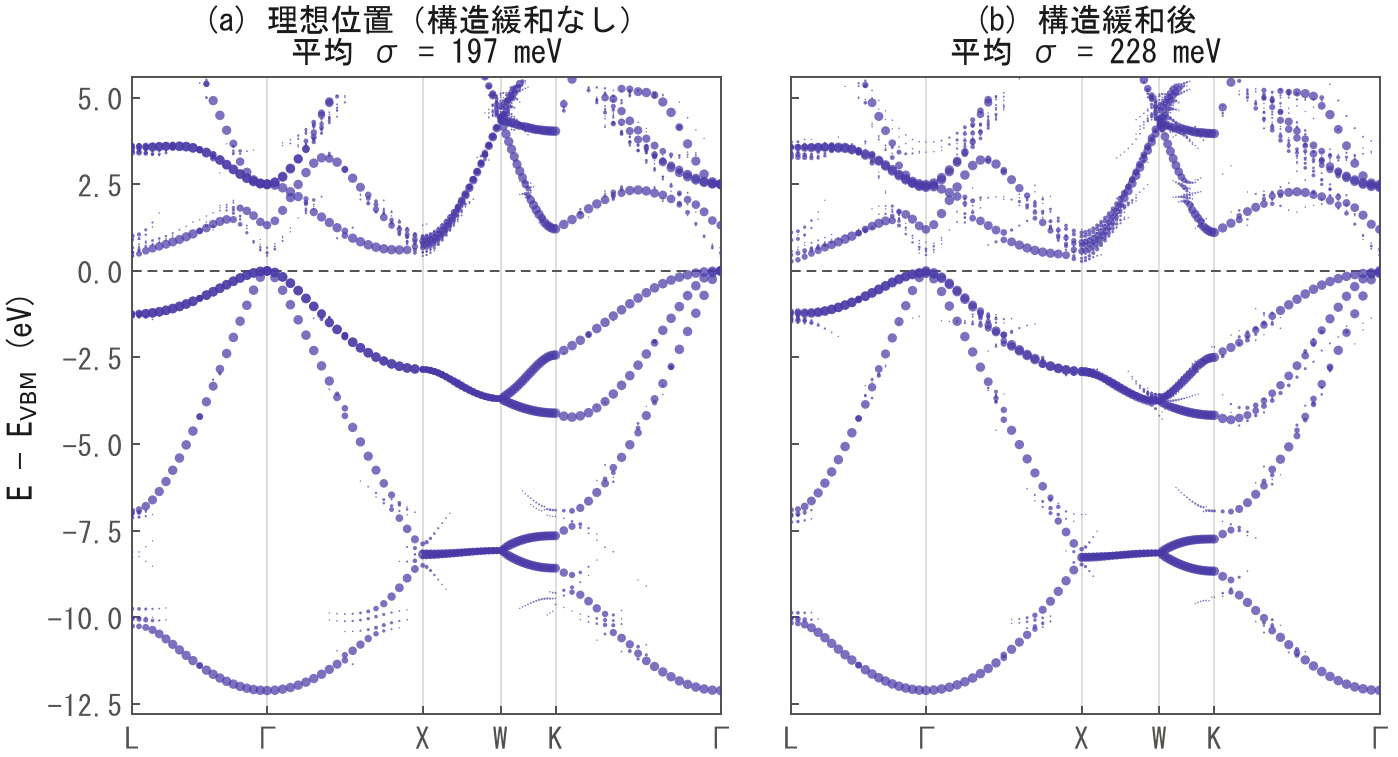
図10. 構造緩和が有効バンド構造に与える影響。(a) 原子を理想のダイヤモンド位置に固定した場合。(b) 内部座標を緩和した場合。
図10は、構造緩和の有無で有効バンド構造がどう変わるかを比較したものです。緩和によって全体の平均 σ は 197 meV から 228 meV へ増加し、中間的な重みをもつ状態の割合も 18.8 % から 24.3 % に増えます。内訳を見ると挙動は一様ではなく、深い s バンドでは 391 → 261 meV と広がりが減る一方、上部価電子帯(65 → 169 meV)と伝導帯(169 → 237 meV)では広がりが増えます。s バンドは原子のオンサイト準位で決まるため、各原子が好みの結合長を取り戻すことでむしろ均質化するのに対し、結合性・反結合性の状態は結合長そのものに敏感で、結合長の二峰性(表3)がそのまま新たな無秩序として効いてくるためです。混晶の電子構造を議論する際に構造緩和を省略できないことを示す結果です。
GGA-PBE汎関数によるバンドギャップの過小評価について#
本解析で得られたバンドギャップは、Si の間接ギャップ 0.62 eV(実験値 1.17 eV)、Γ 点の直接ギャップ 2.55 eV(実験値 3.4 eV)で、いずれも GGA-PBE による典型的な過小評価です。Ge に至っては PBE では Γ 点の伝導帯準位(Γ2')が価電子帯上端より 0.62 eV も低く落ち込み(L 点の伝導帯下端も 0.05 eV 低い)、半金属になってしまいます。これは PBE の自己相互作用誤差に起因するもので、広く知られています。バンドギャップの絶対値が必要な場合は、TB-mBJ ポテンシャル、あるいはハイブリッド汎関数との併用が必要ですが、band unfolding は「与えられたハミルトニアンの固有状態をどう表示するか」という手続きなので、これらの手法と独立に組み合わせることができます。バンドの形状、無秩序による広がり、元素分解、そして上で見たギャップの変化傾向といった本解析の主要な結論は、汎関数の選択に大きく依存しません。
まとめ#
本解析では、第一原理計算ソフトウェア Advance/PHASE の band unfolding 機能を用いて、超格子計算によって複雑化したバンド構造を本来のブリルアンゾーンへ展開(可視化)する検証と応用を行いました。まず、手法の検証として計算した完全結晶の超格子モデルにおいて、展開後のバンドが直接計算の結果と非常に高い精度で一致し、不要な折り返し状態(ゴースト)の重みがほぼゼロとなって分離されることを確認しました。その上で、プリミティブセルの並進対称性が破れた無秩序混晶(Si-Ge系)へ本手法を適用した結果、混晶のバンドは母材の骨格を保ちつつも、無秩序性によって波数や軌道成分に依存した特有の「広がり(ぼやけ)」を持つことが明らかになりました。また、局所的な結合長のゆらぎ(構造緩和)がこの電子状態に無視できない影響を与えることや、元素ごと・軌道ごとの寄与を定量的に把握できることも示されました。Band unfolding は、混晶や欠陥、界面といった超格子を組まざるを得ないあらゆる系において、計算された電子構造を角度分解光電子分光(ARPES)などの実験結果と直接比較可能な形に翻訳する強力な基盤技術です。複雑な物質の電子状態を直感的な1枚の図に集約できる本手法は、材料設計における電子構造の理解に大きく役立ちます。
本解析の詳細や、研究への適用可能性に関するご相談はこちら
お問い合わせ参考文献#
- W. Ku, T. Berlijn, and C.-C. Lee, "Unfolding First-Principles Band Structures", Phys. Rev. Lett. 104, 216401 (2010).
- V. Popescu and A. Zunger, "Extracting E versus k effective band structure from supercell calculations on alloys and impurities", Phys. Rev. B 85, 085201 (2012).
- P. V. C. Medeiros, S. Stafström, and J. Björk, "Effects of extrinsic and intrinsic perturbations on the electronic structure of graphene: Retaining an effective primitive cell band structure by band unfolding", Phys. Rev. B 89, 041407(R) (2014).
- A. Zunger, S.-H. Wei, L. G. Ferreira, and J. E. Bernard, "Special quasirandom structures", Phys. Rev. Lett. 65, 353 (1990).
- J. P. Dismukes, L. Ekstrom, and R. J. Paff, "Lattice parameter and density in germanium-silicon alloys", J. Phys. Chem. 68, 3021 (1964).
- H. Kajiyama, S. Muramatsu, T. Shimada, and Y. Nishino, "Bond-length relaxation in crystalline Si1-xGex alloys: An extended x-ray-absorption fine-structure study", Phys. Rev. B 45, 14005 (1992).
- J. Weber and M. I. Alonso, "Near-band-gap photoluminescence of Si-Ge alloys", Phys. Rev. B 40, 5683 (1989).
関連ページ#
- 第一原理計算ソフトウェア Advance/PHASE
- 解析分野:ナノ・バイオ
- 産業分野:材料・化学