酸化物のO K発光スペクトルの第一原理計算:XESで見る酸素まわりの電子状態#
X線発光分光(X-ray Emission Spectroscopy, XES)は、内殻に空孔を生成し、そこへ価電子帯の電子が遷移する際に放出されるX線を測る手法です。内殻軌道は特定の原子に強く局在しており、遷移は双極子選択則に従うため、得られるスペクトルは「その元素の、その原子まわりの占有部分状態密度」を映し出します。占有側を見る分光であることが、非占有側を見るX線吸収(XANES/ELNES)との決定的な違いです。本解析では、第一原理計算ソフトウェアAdvance/PHASE (ver.5.0)に実装されたXES計算機能を用い、代表的な絶縁性酸化物であるMgOとα-Al2O3(コランダム)のO K発光スペクトルを計算しました。MgOでは実測と同じ二山構造が再現され、主バンド a と低エネルギー側のバンド b の分裂幅は 2.54 eV(実測 約 2.9 eV)となりました。さらに、同じ酸素のK発光でありながら、イオン結合性の強いMgOと共有結合性が加わるα-Al2O3とでスペクトル形状が明確に異なることも確認しました。あわせて、発光スペクトルの形状は内殻正孔を入れないポテンシャルで評価すべきである(終状態則)ことを、同一セル・同一条件の比較計算によって定量的に示しています。
Keywords: 第一原理計算 (DFT), X線発光分光 (XES), O K発光, 内殻正孔, 終状態則, 部分状態密度, MgO, α-Al2O3, PAW法
XES計算で何が得られるのか#
O K発光は、O 1s に空いた内殻正孔へ価電子帯の O 2p 電子が遷移する過程(2p → 1s)です。発光エネルギーは価電子準位 と内殻準位 の差、強度は双極子遷移行列要素の二乗で与えられます。
ここで は価電子帯の波動関数( はバンドインデックス、 は波数ベクトル)、 はその占有数です。内殻波動関数 が発光原子の近傍にしか振幅を持たないため、行列要素はその原子サイトの p 成分のみを選択的に抽出します。したがって求められたXESスペクトルは、特定の1原子まわりの占有 p 状態という、通常の状態密度では分離できない情報を与えます。
計算モデルと計算条件#
発光原子は、他の原子と区別するために独立した元素種として取り扱います。MgOは岩塩構造の慣用単位胞を2×2×2に拡張した64原子スーパーセル、α-Al2O3はコランダム構造(空間群 R-3c)の六方晶単位胞30原子を用い、それぞれ1個の酸素を発光原子としました(図1)。内殻正孔を入れる計算では、発光原子だけに 1s 正孔つき擬ポテンシャルを割り当て、周期像どうしの正孔間相互作用を抑制するためにスーパーセルを用います。
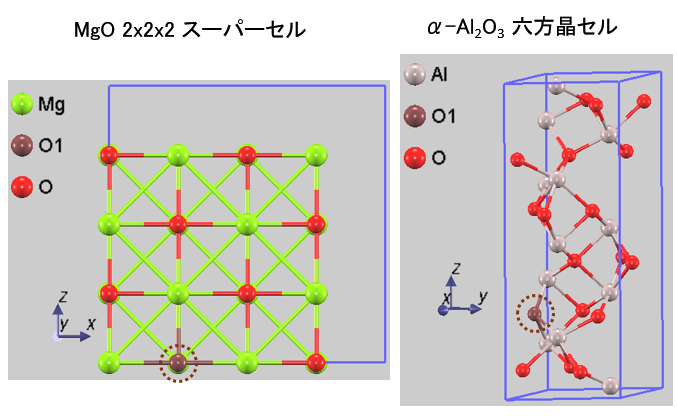
図1. 計算に用いたセル。左:MgO 2×2×2スーパーセル(64原子)。右:α-Al2O3 六方晶セル(30原子、c軸を縦にとった図)。破線で囲んだ原子が発光原子 O1 です。
表1. 計算条件
| 項目 | MgO | α-Al2O3 |
|---|---|---|
| 結晶構造 | 岩塩型(Fm-3m) | コランダム型(R-3c) |
| セル | 2×2×2 スーパーセル、64原子 (a = 8.4396 Å) | 六方晶単位胞、30原子 (a = 4.7602 Å, c = 12.9933 Å) |
| 擬ポテンシャル | PAW | |
| 交換相関汎関数 | GGA-PBE | |
| カットオフ(波動関数/電荷密度) | 25 Ry / 225 Ry | |
| k点メッシュ | 4×4×4(Monkhorst-Pack) | 4×4×2(Monkhorst-Pack) |
| 全電荷 | +1(過剰電子数: -1) | |
| スペクトル広がり | Lorentzian、半値半幅 α = 0.544 eV (半値全幅 FWHM換算で 1.09 eV) | |
| 内殻準位 | O 1S1/2、固有値: −525.8 eV | |
※ XESの始状態は内殻イオン化状態、終状態は価電子帯に正孔が残った状態で、どちらも系全体としては +1 に帯電しています。始状態・終状態の全エネルギー差から遷移エネルギーを求める(ΔSCF)ためには、2つの計算を同じ帯電状態にそろえる必要があるため、両方に過剰電子数-1を与えています。
内殻正孔をどちらに入れるか — 終状態則#
内殻分光の計算で最初に決めなければならないのが、発光原子に内殻正孔を入れるかどうかです。発光過程と吸収過程では、この内殻正孔の扱いが逆になります。von Barth と Grossmann は、動的効果を取り込んだ理論の数値解が、遷移行列要素を終状態のポテンシャルで評価した一電子近似とよく一致することを示しました(終状態則, final-state rule)[1]。
表2. 終状態則にもとづく内殻正孔の扱い
| 過程 | 終状態 | スペクトル形状の評価に使うポテンシャル |
|---|---|---|
| 吸収 (XANES / ELNES) | 内殻正孔が残っている | 内殻正孔あり(正孔つき擬ポテンシャル) |
| 発光 (XES) | 内殻正孔が埋まっている | 内殻正孔なし(通常の擬ポテンシャル) |
MgOのO K吸収端では、内殻正孔を取り入れないと実験のスペクトル形状が再現できないことが知られています [2]。一方で発光では、内殻正孔が消滅した状態が終状態であるため、スペクトル形状は正孔を含まないポテンシャルで評価することが理論的に妥当です。本解析では両方の計算を行い、この違いが実際にどれほど大きいかを後述します。
PHASE-Viewerでの設定#
本解析におけるXES計算は、Advance/PHASEのGUI環境(PHASE-Viewer)を用いて実施しました。計算にあたっては、遷移確率の評価に必要な発光原子や内殻軌道の情報(エネルギーや波動関数)、およびスペクトルの広がり幅といった物理パラメーターを指定しています(図2)。出力された計算データは、同環境内で直接スペクトルとして可視化・解析することが可能です。
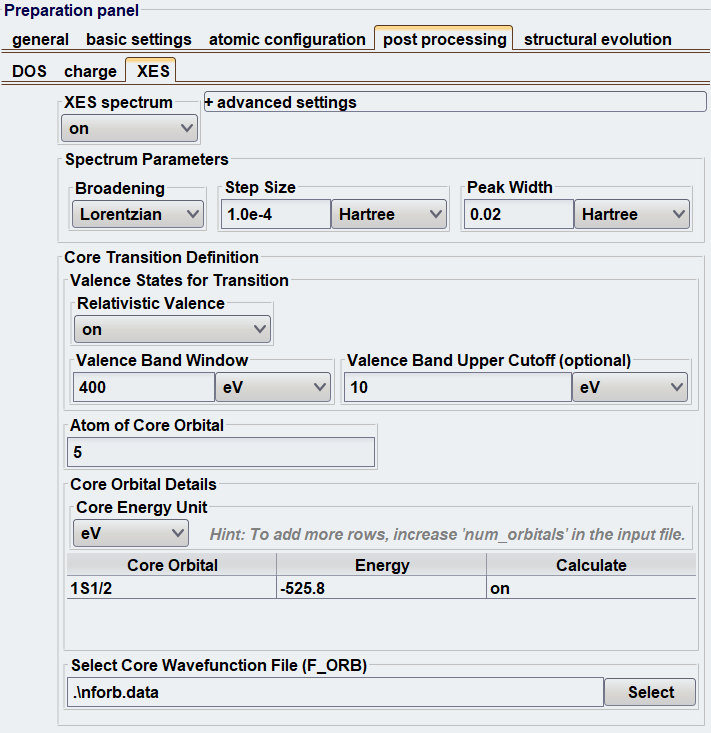
図2. PHASE-ViewerのXES設定パネル(MgOの場合)。ここでの設定(Lorentzian、0.02 Hartree、発光原子 5番、内殻軌道 1S1/2、−525.8 eV)がそのまま入力ファイルに書き出されます。
計算結果と考察#
MgOのO K発光スペクトル#
図3が、終状態則に従って内殻正孔を入れずに計算したMgOのO K発光スペクトルです。主バンド a(525.17 eV)と、低エネルギー側のバンド b(522.63 eV)という二山構造が現れました。
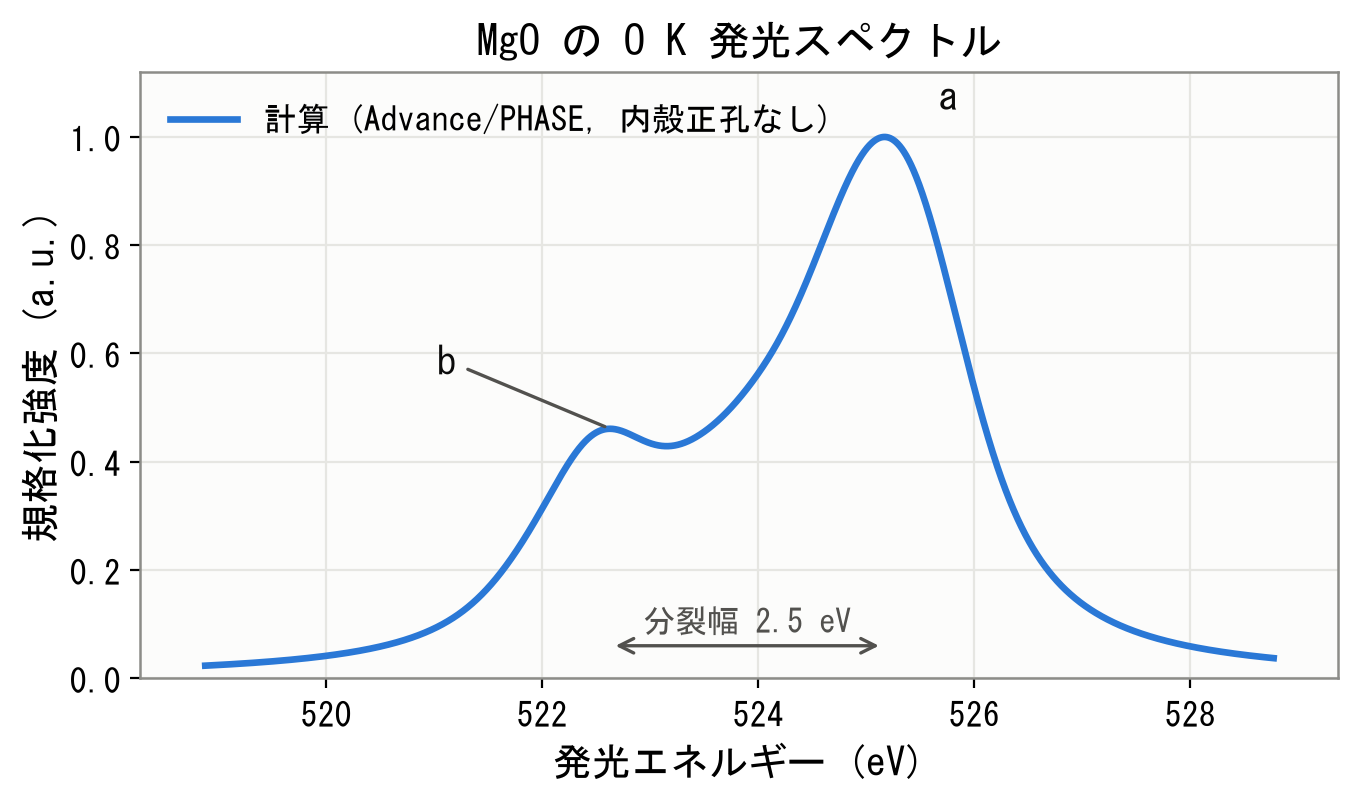
図3. 計算されたMgOのO K発光スペクトル(内殻正孔なし、Lorentzian広がり FWHM 1.09 eV)。
この二山構造は実験でも観測されています。Galakhovらは放射光(分解能 0.3 eV)で測定したMgOのO Kα発光スペクトルを報告し、主ピーク a は Mg 3(s,p,d)(主として Mg 3p)と混成した O 2p、低エネルギー側の b は主に Mg 3s と混成した O 2p に由来すると帰属しています[3]。McLeodらも、MgOやBeOのO K発光において、明瞭に分離した2つのバンド a・b が観測されることを報告しています [4]。文献[3]の実測スペクトルから読み取ると、主ピークは約 525.3 eV、バンド b は約 522.4 eV で、分裂幅は約 2.9 eV です。本計算の分裂幅 2.54 eV は、二山構造とそのおおよその位置をよく再現しています。
表3. MgOのO K発光スペクトルの特徴量
| 量 | 本計算 | 実験 |
|---|---|---|
| バンド a と b の分裂幅 | 2.54 eV | 約 2.9 eV [3] |
| 主ピーク a の半値全幅 | 2.30 eV | — |
| 上部価電子帯(O 2p帯)の幅(状態密度から) | 4.52 eV | 5〜6.5 eV [5] |
※「O 2p帯の幅」は、状態密度が価電子帯の上端で立ち上がる位置から低エネルギー側へ積分し、酸素1原子あたり6状態(3軌道×2スピン)の99%に達するまでの幅として求めました。本計算値が実験値の下限よりやや小さいのは、GGAによるバンド幅の過小評価と、実験値が装置分解能を含んでいることの両方が影響していると考えられます。
バンド b は肩に近い浅い構造なので、その見かけの位置は与えた広がり幅にいくらか依存します。また、横軸の絶対値は入力に与えたO 1S1/2内殻準位 −525.8 eV を基準とする一電子描像()で決まります。これは実測のピーク位置に合わせた値であり、計算による予測値ではありません。本計算が予測しているのはスペクトルの形状(二山構造の有無と分裂幅)、および後述する系どうしの差です。
XESが見ているもの:状態密度との対応#
XESが本当に占有状態を映しているかを確かめるため、同じ計算から得られた価電子帯の状態密度を、XESと同じLorentzian関数で広げ、XESスペクトルと比較した結果を図4に示します。
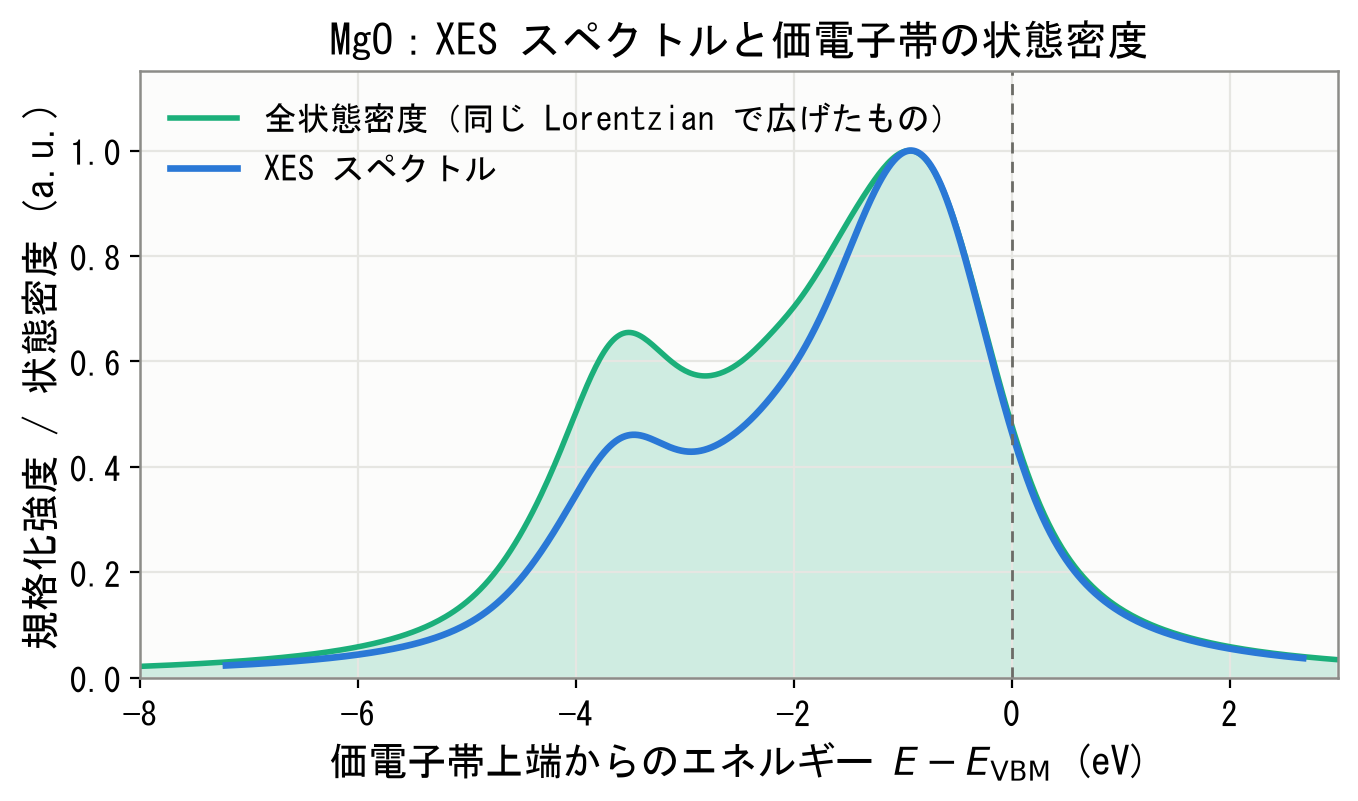
図4. MgOのXESスペクトル(青)と、同じLorentzianで広げた価電子帯の全状態密度(緑)。横軸の原点は、計算された価電子帯上端にとっています。
両者はよく重なっており、XESスペクトルが占有状態の分布を映していることが確認できます。同時に、両者は完全には一致せず、バンドbの強度だけがXESでは相対的に抑えられています。これは遷移行列要素の効果です。上部価電子帯のバンド数は酸素1原子あたり3本(= O 2p帯)ですが、個々のバンドを構成する軌道成分は一様ではありません。バンド b は Mg 3s との混成が強く、発光原子サイトの O 2p 成分の重みが相対的に小さいため が小さくなる、と理解できます。これは実験の軌道帰属[3]と整合しており、XESが単なる状態密度ではなく「発光原子まわりの p 成分で重み付けされた状態密度」を見ていることを示しています(なお本計算では部分状態密度そのものは算出しておらず、軌道の帰属は文献[3]によります)。
内殻正孔を入れるとどうなるか#
終状態則の効果を定量的に見るため、セル・k点・カットオフ・帯電状態をすべて同一にしたまま、発光原子の擬ポテンシャルだけを 1s 内殻正孔つきのものに差し替えて同じ計算を行いました(図5)。
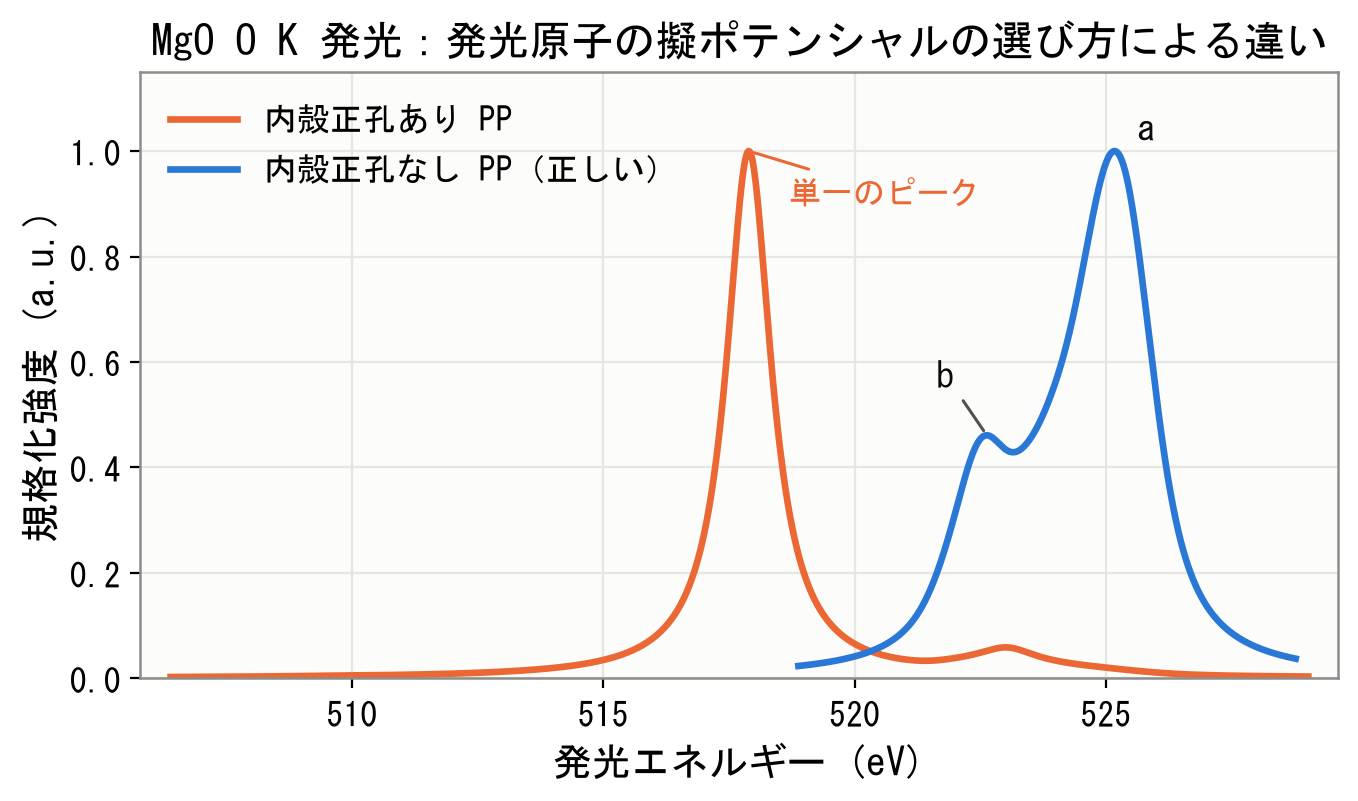
図5. MgOのO K発光スペクトルに対する、発光原子の擬ポテンシャルの選び方の影響。橙:内殻正孔あり。青:内殻正孔なし(終状態則にもとづく正しい扱い)。
両者の違いは顕著です。内殻正孔を入れると二山構造は消え、半値全幅 1.09 eV のほぼ単一のピークとなります。これは与えたLorentzianの幅(FWHM 1.09 eV)そのものであり、下地のスペクトルが幅を持ったバンドではなく、孤立した局在準位を形成していることを意味します。内殻正孔がつくる引力ポテンシャルが発光原子の O 2p を価電子帯から引き下げて局在準位にしてしまい、遷移行列要素の大きい状態がその1本に集中するためです。ピーク位置も約 7.3 eV 低エネルギー側にずれます。X線吸収計算と同様に内殻正孔を導入してしまうと、発光スペクトルは実験結果と著しく異なる形状になることが明確に示されています。
化学状態依存性:MgOとα-Al2O3#
同じ「酸素のK発光」でも、酸素がどのような結合環境に置かれているかでスペクトルは変わります。MgOでは酸素は6配位でMgとほぼ完全なイオン結合を作りますが、α-Al2O3では酸素は4個のAlに囲まれ、Al 3s/3p と O 2p の混成(共有結合性)がより強く効きます。図6は、両者を価電子帯上端を基準とする共通のエネルギー軸で比較したものです。
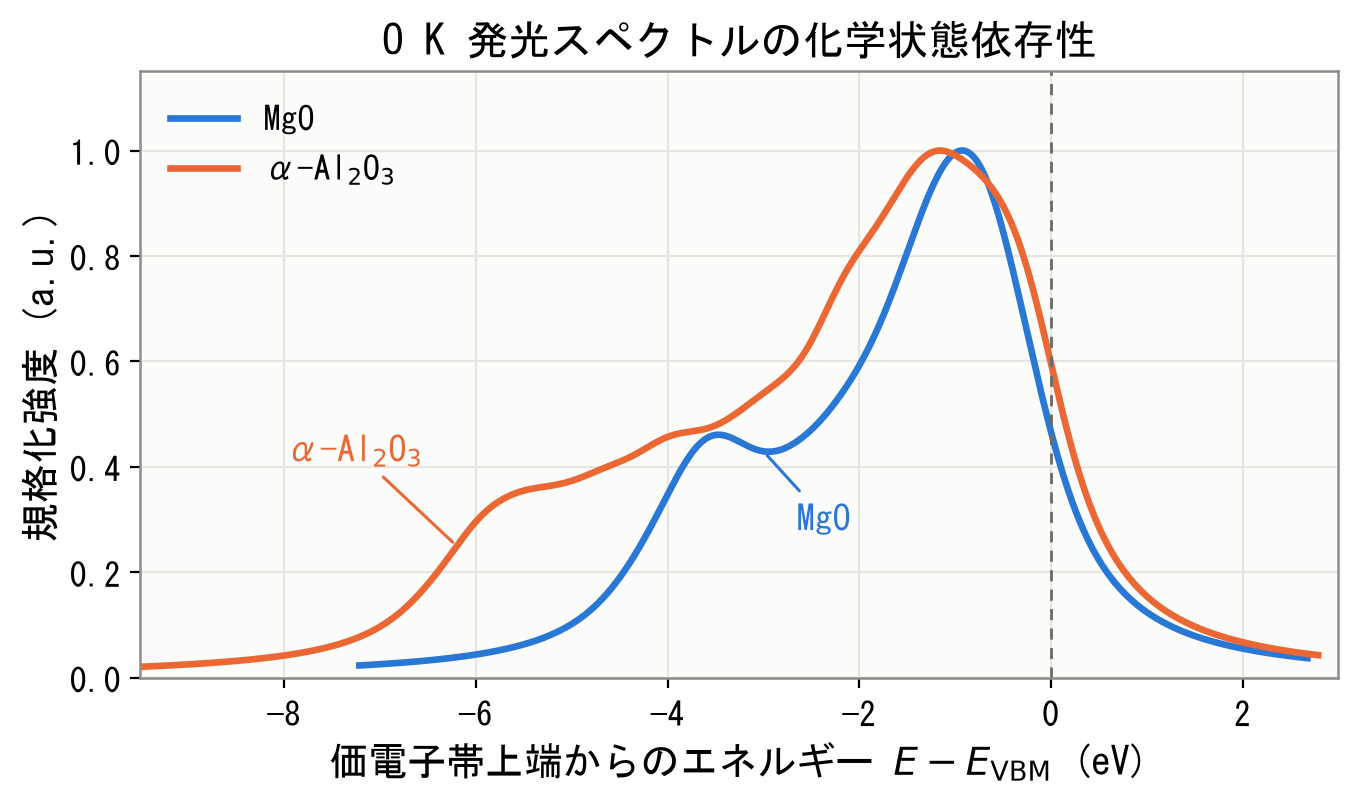
図6. MgO(青)とα-Al2O3(橙)のO K発光スペクトル。いずれも内殻正孔なし、同一のカットオフ・広がりで計算しています。横軸の原点は、各系の価電子帯上端にとっています。
表4. MgOとα-Al2O3の比較
| 量 | MgO | α-Al2O3 |
|---|---|---|
| 上部価電子帯(O 2p帯)の幅(状態密度から) | 4.52 eV | 6.53 eV |
| 主ピークの半値全幅 | 2.30 eV | 3.42 eV |
| 参考:上部価電子帯の幅(別手法の第一原理計算、LDA/OLCAO)[5] | 5.50 eV | 7.39 eV |
α-Al2O3の発光帯は低エネルギー側へ約 2.0 eV 長く伸びており、MgOで分離していた二山構造は幅の広い肩に変わっています。同じ計算から得た状態密度で見ても O 2p帯の幅は 4.52 eV(MgO)に対して 6.53 eV(α-Al2O3)で、α-Al2O3のほうが 2.0 eV 広くなりました。帯幅の絶対値は汎関数や測定手法によって差がありますが、MgOとα-Al2O3を同一手法で比較したXuとChingの計算(5.50 eV と 7.39 eV、差 1.89 eV)[5] と、本計算の差(2.0 eV)はよく一致しています。
この違いは結合性の違いに対応します。MgOでは酸素は6個のMgに囲まれ、Mgから酸素へ電子がほぼ供与され、Mg2+となるイオン結合的な状態にあるため、価電子帯は狭いO 2p帯にとどまります。一方α-Al2O3では酸素は4個のAlに囲まれ、電荷が大きくイオン半径の小さい Al3+ の 3s/3p と O 2p の混成(共有結合性)がより強く効くため、結合性状態が低エネルギー側へ押し下げられて帯が広がります。この違いがそのまま発光スペクトルの形に現れており、同じ元素の同じ発光端でも、周囲の結合状態が変わればXESスペクトルは明確に変わることが確認できます。α-Al2O3のO K発光についても、価電子帯上端を基準にとった軸で実測スペクトルと部分状態密度を比較する解析が報告されています[6]。
まとめ#
第一原理計算ソフトウェアAdvance/PHASEのXES計算機能を用いて、MgOとα-Al2O3のO K発光スペクトルを計算しました。MgOでは実験で観測されている二山構造を再現し、その分裂幅 2.54 eV は実測から読み取った約 2.9 eV とよく対応します。状態密度との比較からは、XESスペクトルが占有状態の分布を映しつつ、バンド b の強度が相対的に抑えられる(=発光原子サイトの p 成分で重み付けされている)という行列要素の効果が現れ、実験の軌道帰属と整合する結果が得られました。また、内殻正孔つき擬ポテンシャルを使うと発光スペクトルが単一のピークに集中してしまうことを同一条件の比較で示し、終状態則に従って内殻正孔を入れずに評価すべきであること、そしてその効果の大きさを定量的に示しました。さらに、イオン結合性のMgOと共有結合性が加わるα-Al2O3とでスペクトル形状が明確に異なることを再現しており、XES計算が酸素まわりの結合状態を判別する道具として使えることを示しています。実験スペクトルの解釈、局所構造や価数の異なるサイトの判別、界面や欠陥近傍の電子状態の評価など、内殻分光と第一原理計算を組み合わせた解析に有効なアプローチです。
本解析の詳細や、研究への適用可能性に関するご相談はこちら
お問い合わせ参考文献#
- U. von Barth and G. Grossmann, "Dynamical effects in x-ray spectra and the final-state rule", Phys. Rev. B 25, 5150 (1982).
- T. Mizoguchi, I. Tanaka, M. Yoshiya, F. Oba, K. Ogasawara, and H. Adachi, "Core-hole effects on theoretical electron-energy-loss near-edge structure and near-edge x-ray absorption fine structure of MgO", Phys. Rev. B 61, 2180 (2000).
- V. R. Galakhov, L. D. Finkelstein, D. A. Zatsepin, E. Z. Kurmaev, A. A. Samokhvalov, S. V. Naumov, G. K. Tatarinova, M. Demeter, S. Bartkowski, M. Neumann, and A. Moewes, "Interaction of Cu 3d and O 2p states in Mg1−xCuxO solid solutions with NaCl structure: X-ray photoelectron and x-ray emission study", Phys. Rev. B 62, 4922 (2000).
- J. A. McLeod, R. G. Wilks, N. A. Skorikov, L. D. Finkelstein, M. Abu-Samak, E. Z. Kurmaev, and A. Moewes, "Band gaps and electronic structure of alkaline-earth and post-transition-metal oxides", Phys. Rev. B 81, 245123 (2010).
- Y.-N. Xu and W. Y. Ching, "Self-consistent band structures, charge distributions, and optical-absorption spectra in MgO, α-Al2O3, and MgAl2O4", Phys. Rev. B 43, 4461 (1991).
- T. V. Perevalov, V. A. Gritsenko, and V. V. Kaichev, "Electronic structure of aluminum oxide: ab initio simulations of α and γ phases and comparison with experiment for amorphous films", Eur. Phys. J. Appl. Phys. 52, 30501 (2010).
関連ページ#
- 第一原理計算ソフトウェア Advance/PHASE
- 解析分野:ナノ・バイオ
- 産業分野:材料・化学