赤外・ラマンスペクトルの第一原理予測:GaAsとα-水晶のピーク帰属#
赤外(IR)分光法とラマン分光法は、試料を壊さずに物質の同定、結晶多形の判別、応力・組成・結晶性の評価ができる、材料開発の現場でもっとも身近な分析手法です。一方で、測定されたスペクトルの各ピークが「どの原子の、どのような動きに由来するのか」は、スペクトルそのものからは分かりません。第一原理計算は、格子振動(フォノン)の振動数だけでなく、赤外吸収の強度とラマン散乱の強度まで予測できるため、ピークの帰属と選択則の理解に直接使えます。第一原理計算ソフトウェアAdvance/PHASE (ver.5.0)には、Γ点フォノンのIR強度・ラマン強度を計算する機能が実装されました。この機能では、フォノンの力計算と同じ流れの中で、電子系の誘電テンソル とBorn有効電荷 をPHASE自身が計算するため、これらを別プログラムで用意する必要がありません。本解析では、選択則が厳密に分かっている半導体GaAsと、実験スペクトルの蓄積が豊富なα-水晶(α-SiO2)にこの機能を適用し、振動数・強度・偏光特性を実測と比較しました。
Keywords: 第一原理計算 (DFT), 格子振動, フォノン, 赤外分光 (IR), ラマン分光 (Raman), Born有効電荷, 電子系誘電テンソル, ラマンテンソル, 選択則, LO-TO分裂, 偏光解消度, α-水晶, GaAs
振動数から「強度」へ#
スペクトルを予測するには、振動数 と質量重み付き固有ベクトル だけでは足りません。IRとラマンは、それぞれ原子の変位に対して双極子モーメントがどれだけ変化するか、分極率(誘電テンソル)がどれだけ変化するかで強度が決まるためです [1]。
IR強度は、原子 を変位させたときの分極の応答であるBorn有効電荷 から
で、ラマン強度は、電子系誘電テンソル の原子変位微分から作られるラマンテンソル
で決まります( は単位胞体積)。粉末(多結晶)試料では結晶方位について平均するので、ラマンテンソルの回転不変量 と異方性 を用いて、散乱活性 と偏光解消度 が
と表されます。 は「全対称モードなら 3/4 より小さく(分極率のトレース変化が大きいモードほど0に近づく)、それ以外は厳密に 3/4」という、実験で対称性を判定するときの指標そのものです。なお、上記 や の式は本質的な比例関係を示しており、実用単位への変換には各種物理定数がかかります。
Advance/PHASEでは、これらの量を図1の流れで求めます。フォノンの力計算で各変位配置のSCFが収束した直後に、その波動関数から を計算して蓄積し、同時にBerry位相から を求めます。後処理の振動モード解析で、力定数から振動数と固有ベクトルを、 からラマンテンソルを、 からIR強度を組み立てます。
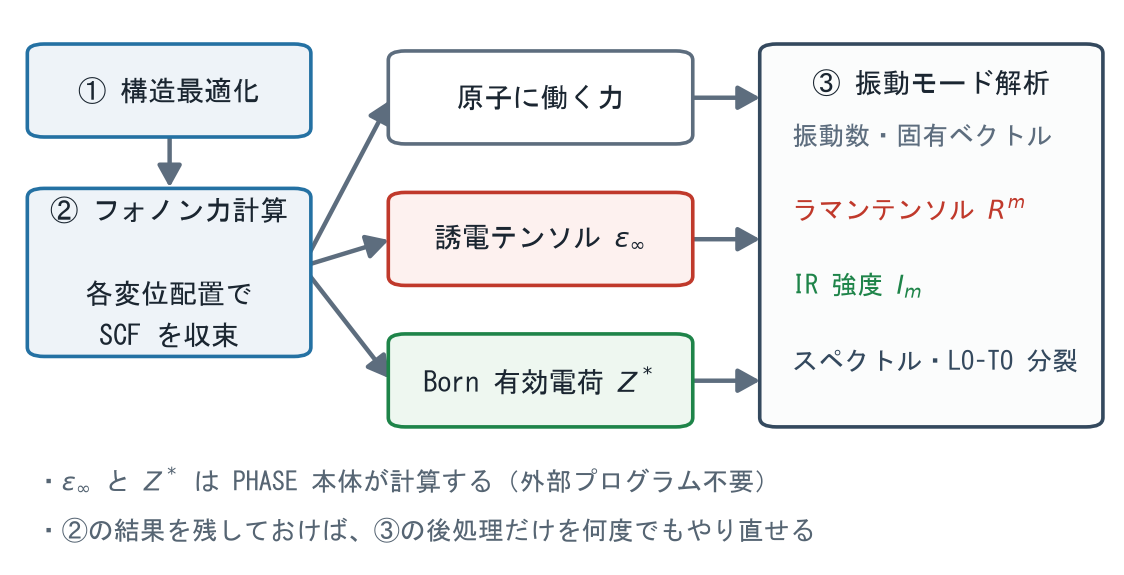
図1. Advance/PHASEにおけるIR強度・ラマン強度計算の流れ。 と はPHASE本体が計算するため、外部プログラムは不要です。②の力計算の結果を残しておけば、③の後処理だけをごく短い時間で何度でもやり直せます。
計算モデルと計算条件#
下記2つの結晶を計算対象としました。結晶構造は図2に、計算条件は表1に示されています。
- GaAs(閃亜鉛鉱型、単位胞2原子):Γ点の光学モードは3重縮退した1組だけで、IRもラマンも活性です。選択則・LO-TO分裂・IR強度の解析解が分かっているため、実装の検証に適しています。
- α-水晶(α-SiO2、空間群 P3221、単位胞9原子):27の振動モードが光学モード 4A1 + 4A2 + 8E(+音響モード)に分かれ、A1はラマンのみ、A2はIRのみ、Eは両方という明確な選択則を持ちます。ラマン分光計の校正に使われる 464 cm-1 線を含み、実測データが豊富です。
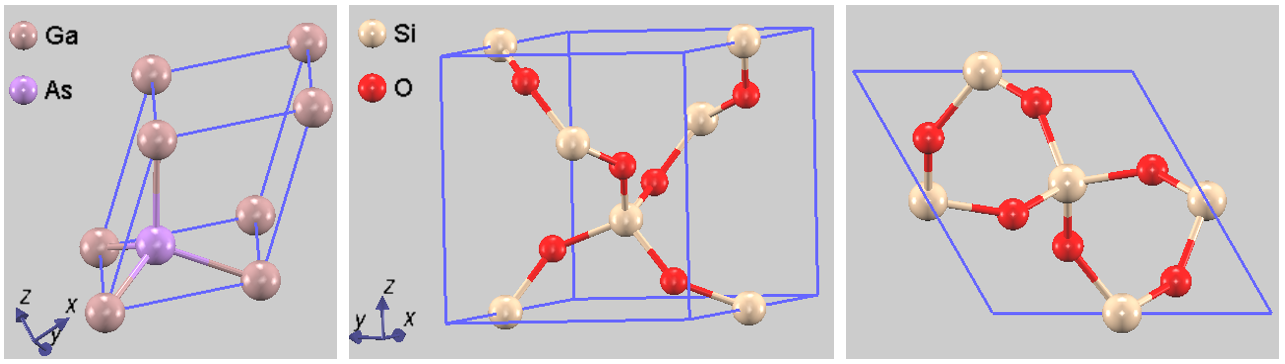
図2. (左)GaAsの閃亜鉛鉱型構造(基本単位胞)。(中・右)α-水晶の構造。SiO4四面体が c 軸まわりに螺旋状に連結しています。
表1. 計算条件
| 項目 | GaAs | α-水晶(α-SiO2) |
|---|---|---|
| 擬ポテンシャル | PAW | |
| 交換相関汎関数 | GGA-PBE | |
| カットオフエネルギー(波動関数/電荷密度) | 25 / 225 Rydberg | |
| k 点メッシュ | 4×4×4 | 2×2×2 |
| 格子定数 | a = 5.652 Å(実験値) | a = 4.916 Å, c = 5.405 Å(実験値) |
| フォノン | Γ点、有限変位法 | |
| Born有効電荷 | Berry位相法による自動計算 | |
| ラマン励起波長・温度 | 514.5 nm、300 K | |
事例1:GaAs — 選択則とLO-TO分裂#
まず、答えが分かっている系で機能を検証します。GaAsのΓ点光学モードは、横波光学(TO)モードが2重縮退、縦波光学(LO)モードが1本です。長距離クーロン相互作用によりLOがTOより高振動数側にずれる「LO-TO分裂」が生じ、その大きさはBorn有効電荷 と で決まります。
表2. GaAsの計算結果と実験値(文献[2]等)の比較
| 量 | 本計算 | 実験値 | 備考 |
|---|---|---|---|
| TO 振動数 (cm-1) | 269.4 | 268.7 | 2重縮退 |
| LO 振動数 (cm-1) | 293.6 | 292.1 | \(\varepsilon_\infty\) に実験値10.86を使用 |
| Born有効電荷 \(Z^*\)(Ga) (e) | 2.215 | 2.16 | Berry位相法、等方対角 |
| \(\varepsilon_\infty\) | 8.36 | 10.86 | 独立粒子近似(IPA)、シザー補正1.0 eV |
| IR強度 (km/mol) | 132.4 | — | 解析解 \(Z^{*2}/\mu\) と一致 |
| ラマンテンソル \(d\) (Å2/√amu) | 3.705 | — | 非対角成分のみ(T2型) |
| 偏光解消度 \(\rho\) | 0.750 | 0.75 | 非全対称モードの理論値 |
表2はGaAsの計算結果と実験値の比較を示しています。TO振動数は実験値と+0.7 cm-1、LO振動数は+1.5 cm-1の差で一致しています。Born有効電荷 = 2.215 は、単位胞にGaとAsが1個ずつしかない系で電荷が反対符号・等方対角()になるという条件を満たし、実験値2.16をよく再現しています。IR強度は3モードとも同じ値になり、2原子系の解析解 ( は換算質量)と一致しました。
モードごとの強度をLorentz関数で畳み込んだスペクトルが図3です。GaAsのスペクトルは単純で、ラマンにもIRにもTOとLOの2本だけが現れます。3つの光学モードのIR強度は等しいので、IRでは2重縮退のTOがLOのちょうど2倍の高さになります。粉末ラマンでは、 の前因子により低波数側のTOが1モードあたり 1.14 倍強く出て、縮退度と合わせて積分強度比は TO : LO = 2.28 : 1 になります。
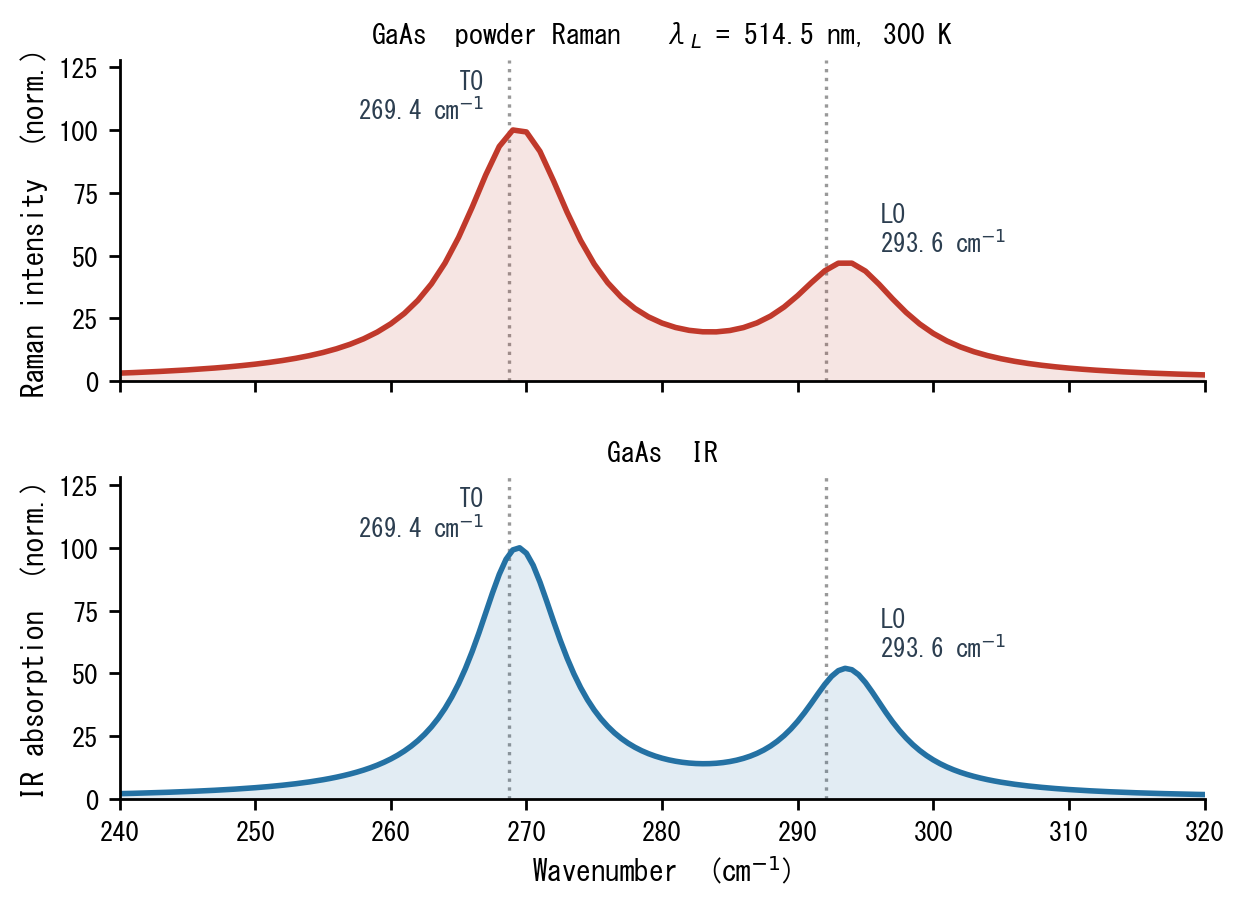
図3. GaAsの計算スペクトル。(上)粉末ラマン(励起514.5 nm、300 K、半値半幅5 cm-1)。(下)IRスペクトル(半値半幅4 cm-1)。点線は実験のTO(268.7 cm-1)とLO(292.1 cm-1)の位置 [2] です。
ラマンとIRがほぼ同じ形になるのは、GaAsの対称性によるものです。閃亜鉛鉱構造(点群 Td)のΓ点光学モードは T2 表現の1組しかなく、この表現は双極子モーメント(IR)にも分極率(ラマン)にも属するため、3本とも両方に活性です。さらに、分極率の原子変位微分だけを考えれば3本のラマン活性は対称性から等しくなり、本計算でも完全に一致して(いずれも 288.3 Å4/amu、3本のばらつきは相対 6.9×10⁻⁹)、IR強度も等しい(いずれも 132.4 km/mol)ので、方位平均したスペクトルには同じ2本の線が同じ重みで現れます。両者の違いはラマン側のStokes前因子による TO/LO の重み(IRは厳密に 2:1、ラマンは 2.28 : 1)と、畳み込みの半値半幅だけです。ただし実際のLOモードには、自身が作るマクロな縦電場が電気光学効果を通じてラマンテンソルに与える寄与(Faust-Henry係数として知られる項)が加わります。本計算は の項だけを含むため、実測の TO : LO 強度比はこの値からずれます。
したがって、GaAsでラマンとIRを区別する情報は方位平均したスペクトルではなく、単結晶の散乱配置に現れます。選択則の検証として、(001)面からの後方散乱配置 で、入射偏光を [100] から [110] を経て [010] まで面内回転させたときの強度を計算しました(図4)。閃亜鉛鉱構造では、この配置でTOは全角度で禁制、LOは に比例して [110] 方向( = 45°)で最大になります。計算はこの選択則を厳密に再現しています。
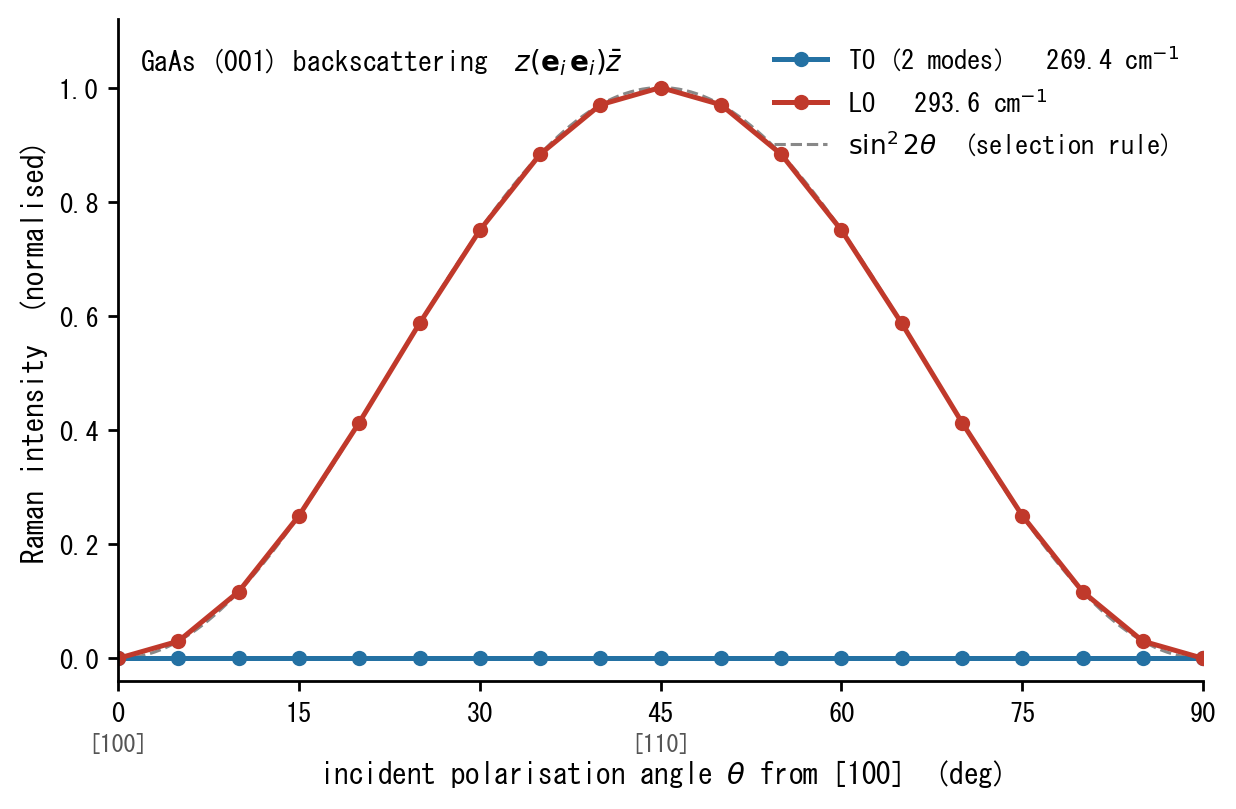
図4. GaAs (001) 後方散乱配置におけるラマン強度の入射偏光角依存性。TOモードは全角度で禁制(強度は最大値の 1.2×10⁻¹⁰ 以下)、LOモードは (破線)に完全に乗っています。
事例2:α-水晶 — 27の振動モードとスペクトル#
次に、より複雑な実材料のスペクトルを予測します。α-水晶の単位胞には9原子があり、Γ点に27の振動モードがあります。そのうち3つが音響モードで、残る24の光学モードは 4A1 + 4A2 + 8E(Eは2重縮退なので実質16本)に分類されます。D3点群の選択則により、A1はラマンのみ活性、A2はIRのみ活性、Eは両方活性です。
計算で得られた粉末ラマンスペクトルとIRスペクトルを図5に示します。
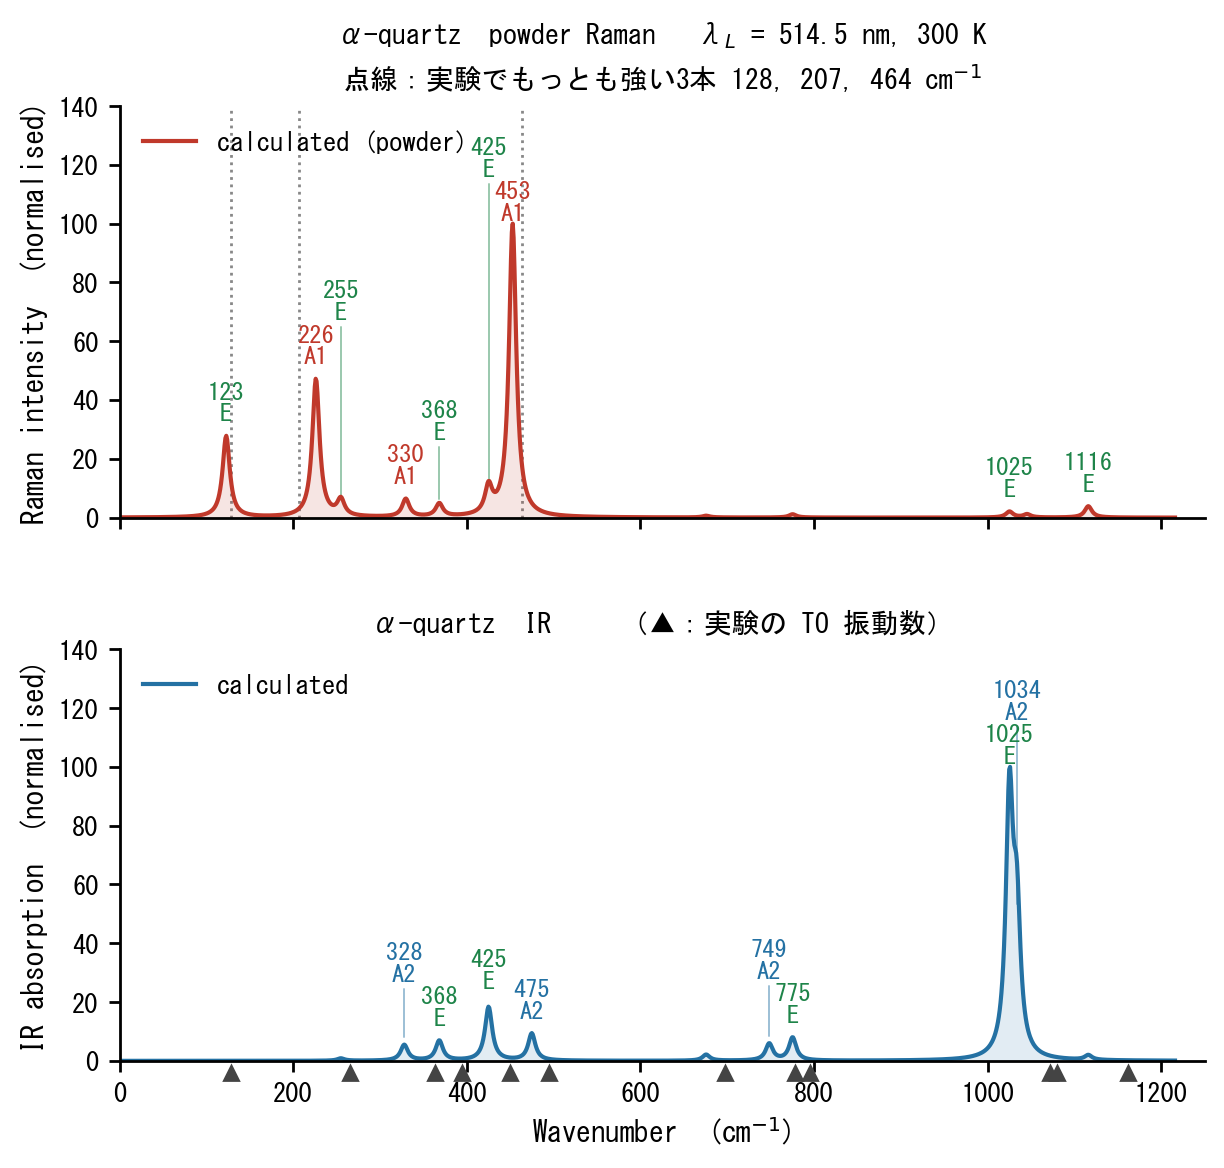
図5. α-水晶の計算スペクトル。(上)粉末ラマン(励起514.5 nm、300 K、半値半幅5 cm-1)。点線は実験でもっとも強い3本(128, 207, 464 cm-1)の位置。(下)IRスペクトル。▲は実験のTO振動数。ピーク上の数字は計算振動数 (cm-1) と既約表現です。
ラマンスペクトルでは 453 cm-1 のA1線が突出して強く、次いで 226 cm-1(A1)、123 cm-1(E)が続きます。これは、実測の水晶ラマンスペクトルで 464 / 207 / 128 cm-1 の3本が突出して強い [3] という事実と、順序まで一致しています。α-水晶のラマン強度は、局所密度近似による第一原理計算で詳しく調べられています [4]。そちらも を原子変位で微分してラマンテンソルを求めており、本解析と同じ量です。A1線の相対強度は、文献 [4] が 460(100)>194(71)>355(4)>1123 cm-1(1)、本計算が 453(100)>226(47)>330(6)>1046 cm-1(1)で、汎関数も の求め方も違うにもかかわらず一致しています。ただしEモードは本計算が 28(123 cm-1)と、実測 (約9) [4] に対して3倍ほど強く出ます。IRスペクトルでは 1025-1034 cm-1 のSi-O伸縮バンドが圧倒的に強く、425-475 cm-1 帯、749-775 cm-1 帯が続きます。実測のIR吸収スペクトルで観測される3つの主要な吸収帯(1067 / 1084、463 / 492、773 / 790 cm-1 [5])と、位置も強さの順序も対応しています。なお、図5と表3の計算振動数は、いずれも非解析項を含まないTOモードです。極性モードのA2とEにはLO-TO分裂があり、実測でもEモードのTO 1072 cm-1 に対しLOは1235 cm-1 です [3]。実際のバルク・粉末のIR測定では、この領域の反射(Reststrahlen帯)などマクロな静電場の効果でスペクトル形状が変わりますが、図5は吸収強度そのものを描いたものです。
IR強度に必要なBorn有効電荷も、この計算の中でBerry位相法で求めています。得られた は対角平均で Si が +3.388、O が −1.694 となり、電荷中性の条件(音響和則) を 1.7×10⁻¹⁴ の精度で満たしています。形式電荷(Si +4、O −2)より小さく、Si-O結合の共有結合性を反映した値です。テンソルは等方的ではなく、結晶の3回対称に応じた異方性を持ちます。摂動論で を求めた文献 [4] の値(Siの対角成分 3.02 / 3.67 / 3.45、Oの対角成分 −1.41 / −1.92 / −1.72)とは、非対角成分まで含めて 0.1 以内の差で一致しています。
選択則が数値的に満たされていることも確認できます。A1モードのIR強度は最大でも 0.068 km/mol(もっとも強いIRバンドの 2.0×10⁻⁵ 倍)、A2モードのラマン活性は最大でも 5.2×10⁻⁴ Å4/amu(もっとも強いA1線の 8.1×10⁻⁴ % に相当)で、いずれも有限変位法の差分誤差の範囲に収まっています。
表3. α-水晶の光学モード:計算値と実験値、ラマン活性・IR強度(縮退モードは和)
| 既約表現 | 活性 | 計算 (cm-1) | 実験 (cm-1) | ラマン活性 (Å4/amu) | IR強度 (km/mol) | \(\rho\) |
|---|---|---|---|---|---|---|
| E | IR & R | 123 | 128 | 2.25 | 0.2 | 0.75 |
| A1 | R | 226 | 207 | 10.71 | — | 0.00 |
| E | IR & R | 255 | 265 | 1.53 | 31.9 | 0.75 |
| A2 | IR | 328 | 364 | — | 208.2 | |
| A1 | R | 330 | 356 | 2.48 | — | 0.69 |
| E | IR & R | 368 | 394 | 2.12 | 262.8 | 0.75 |
| E | IR & R | 425 | 450 | 5.42 | 709.4 | 0.75 |
| A1 | R | 453 | 464 | 63.73 | — | 0.00 |
| A2 | IR | 475 | 495 | — | 358.1 | |
| E | IR & R | 676 | 697 | 0.65 | 80.8 | 0.75 |
| A2 | IR | 749 | 778 | — | 222.3 | |
| E | IR & R | 775 | 795 | 1.44 | 303.8 | 0.75 |
| E | IR & R | 1025 | 1072 | 3.73 | 3421.8 | 0.75 |
| A2 | IR | 1034 | 1080 | — | 1762.8 | |
| A1 | R | 1046 | 1085 | 2.07 | — | 0.66 |
| E | IR & R | 1116 | 1162 | 7.92 | 63.4 | 0.75 |
活性の R はラマン活性、IR は赤外活性を表します。実験値はScott and Porto [3] によるTO振動数。偏光解消度 はラマン活性なモードについてのみ示しています。Eモードは8本とも 0.75、A1は4本とも 0.75 未満で、選択則を数値的に満たしています。ラマン活性 はラマンテンソルだけで決まる量で、図5のスペクトル強度はこれに とボーズ因子 を掛けたものです。123 cm-1 のEモードは が 2.25 Å4/amu と小さくても、この前因子で約8倍に増幅され、低波数側の強いピークになります。
16本すべてについて計算値と実験値を対応させたのが図6です。全体として計算値は実験値を平均 3.7% 下回っており、これは調和近似とGGA-PBEの組み合わせで一般に見られる系統的なずれです。
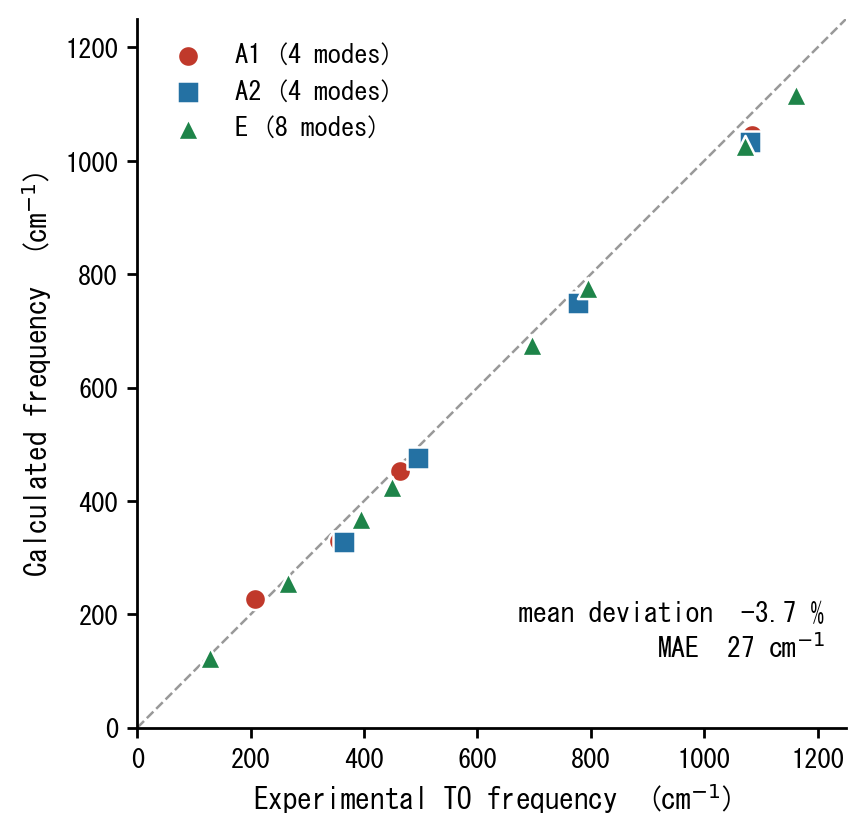
図6. α-水晶の計算振動数と実験TO振動数の相関。破線は 。
もっとも強いラマン線(計算 453 cm-1、実験 464 cm-1)の原子変位を図7に示します。固有ベクトルを解析すると、このモードではSi原子の変位はO原子の 0.28 倍しかなく、最大変位0.08 Åを与えたときのSi-O結合長の変化は 0.030 Åにとどまる一方、Si-O-Si架橋角は 6.0° 変化します。つまり、SiO4四面体をほぼ剛体に保ったまま、酸素が架橋角を対称に曲げる振動です。四面体の骨格が対称に伸縮するため分極率のトレース が大きく変化し、強いラマン散乱を与えます。偏光解消度が = 0.000 とほぼ0であることも、このモードが完全偏光の全対称振動であることを示しており、実測と一致します。
対照的に、もっとも高波数のA1モード(計算 1046 cm-1、実験 1085 cm-1)では、同じ振幅に対してSi-O結合長が 0.131 Å変化し、架橋角の変化は 0.9° にとどまります。こちらはSi-O伸縮モードです。同じA1対称でも、変位の中身と分極率の応答がまったく異なることが、強度の違い(粉末ラマンの相対強度で 100.0 対 1.1)に表れています。
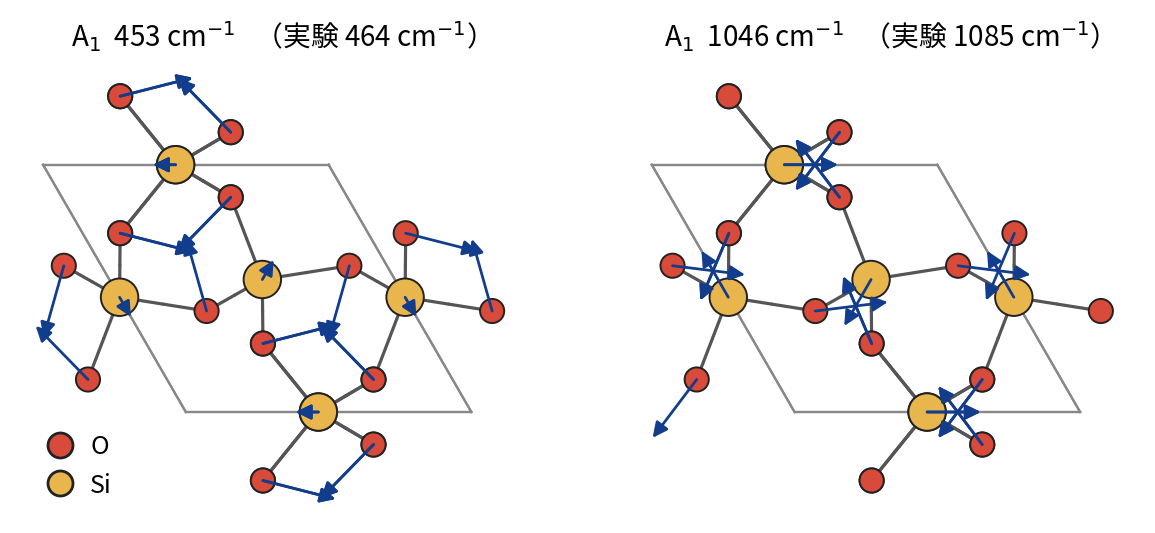
図7. α-水晶のラマン活性なA1モードの原子変位(c軸方向から見た図、矢印の長さは変位に比例)。左がもっとも強いラマン線(架橋角の対称な曲げ)、右がもっとも高波数のA1モード(Si-O伸縮)です。
まとめ#
第一原理計算ソフトウェアAdvance/PHASEに実装されたIR強度・ラマン強度計算機能を用いて、GaAsとα-水晶の振動スペクトルを予測しました。GaAsでは、Berry位相から求めたBorn有効電荷、LO-TO分裂、(001)後方散乱におけるTO禁制・LOの 依存性という選択則を再現しました。α-水晶では、27の振動モードすべてについて振動数・対称種・IR強度・ラマン活性・偏光解消度を求め、A1=ラマンのみ/A2=IRのみ/E=両方という選択則、実測でもっとも強い3本のラマン線の順序、およびIR吸収帯の位置と形状を再現しました。振動数だけでなく強度まで計算できることで、「実測スペクトルのこのピークはどの振動か」という帰属の問題に直接応用でき、多形の判別、界面・欠陥・添加元素の同定、応力評価など、IR/ラマン分光を使う現場での解釈を裏付ける有効な手段となります。
本解析の詳細や、研究への適用可能性に関するご相談はこちら
お問い合わせ参考文献#
- J. M. Skelton, L. A. Burton, A. J. Jackson, F. Oba, S. C. Parker, and A. Walsh, "Lattice dynamics of the tin sulphides SnS2, SnS and Sn2S3: vibrational spectra and thermal transport", Phys. Chem. Chem. Phys. 19, 12452 (2017).
- O. Madelung (ed.), "Semiconductors: Data Handbook", Springer Berlin, Heidelberg (2004).
- J. F. Scott and S. P. S. Porto, "Longitudinal and Transverse Optical Lattice Vibrations in Quartz", Phys. Rev. 161, 903 (1967).
- P. Umari, A. Pasquarello, and A. Dal Corso, "Raman scattering intensities in α-quartz: A first-principles investigation", Phys. Rev. B 63, 094305 (2001).
- M. He, W. Yan, Y. Chang, K. Liu, and X. Liu, "Fundamental infrared absorption features of α-quartz: An unpolarized single-crystal absorption infrared spectroscopic study", Vib. Spectrosc. 101, 52 (2019).
関連ページ#
- 第一原理計算ソフトウェア Advance/PHASE
- 解析分野:ナノ・バイオ
- 産業分野:材料・化学